

Marcado CE de cepillos de dientes eléctricos: guía para acceder al mercado de la UE (2026)
Guía práctica del marcado CE en la UE para cepillos de dientes eléctricos: evalúe la finalidad prevista, identifique los requisitos aplicables, prepare la documentación técnica y determine si se necesita un organismo notificado.
Requisitos de la UE para cepillos de dientes eléctricos: marcado CE y conformidad
Para comercializar un cepillo de dientes eléctrico en la UE, identifique la legislación aplicable a su diseño y uso previsto. Evalúe la conformidad, reúna la documentación técnica y la declaración UE de conformidad requeridas y coloque el marcado CE cuando lo exija el procedimiento aplicable. El modelo, la documentación justificativa y las afirmaciones comerciales deben corresponder al alcance evaluado.
Un cepillo de dientes eléctrico puede estar sujeto a varias normas de producto, según su diseño, alimentación, funciones de radio, materiales y finalidad prevista. La evaluación puede abarcar la seguridad eléctrica, la compatibilidad electromagnética, las restricciones químicas y las obligaciones generales de seguridad de los productos. No todos estos requisitos generan un marcado CE independiente ni se aplican a todas las configuraciones.
Los minoristas y los mercados en línea pueden solicitar documentos de conformidad específicos del producto como parte de sus propios procesos de alta o publicación. Los requisitos varían según el producto y el canal de venta; no sustituyen la evaluación legal del fabricante.
Realice desde las primeras fases revisiones de riesgos, pruebas de muestras y comprobaciones de la documentación de los proveedores para detectar problemas de diseño cuando aún puedan corregirse. Registre los hallazgos y las medidas correctivas en el expediente del proyecto.
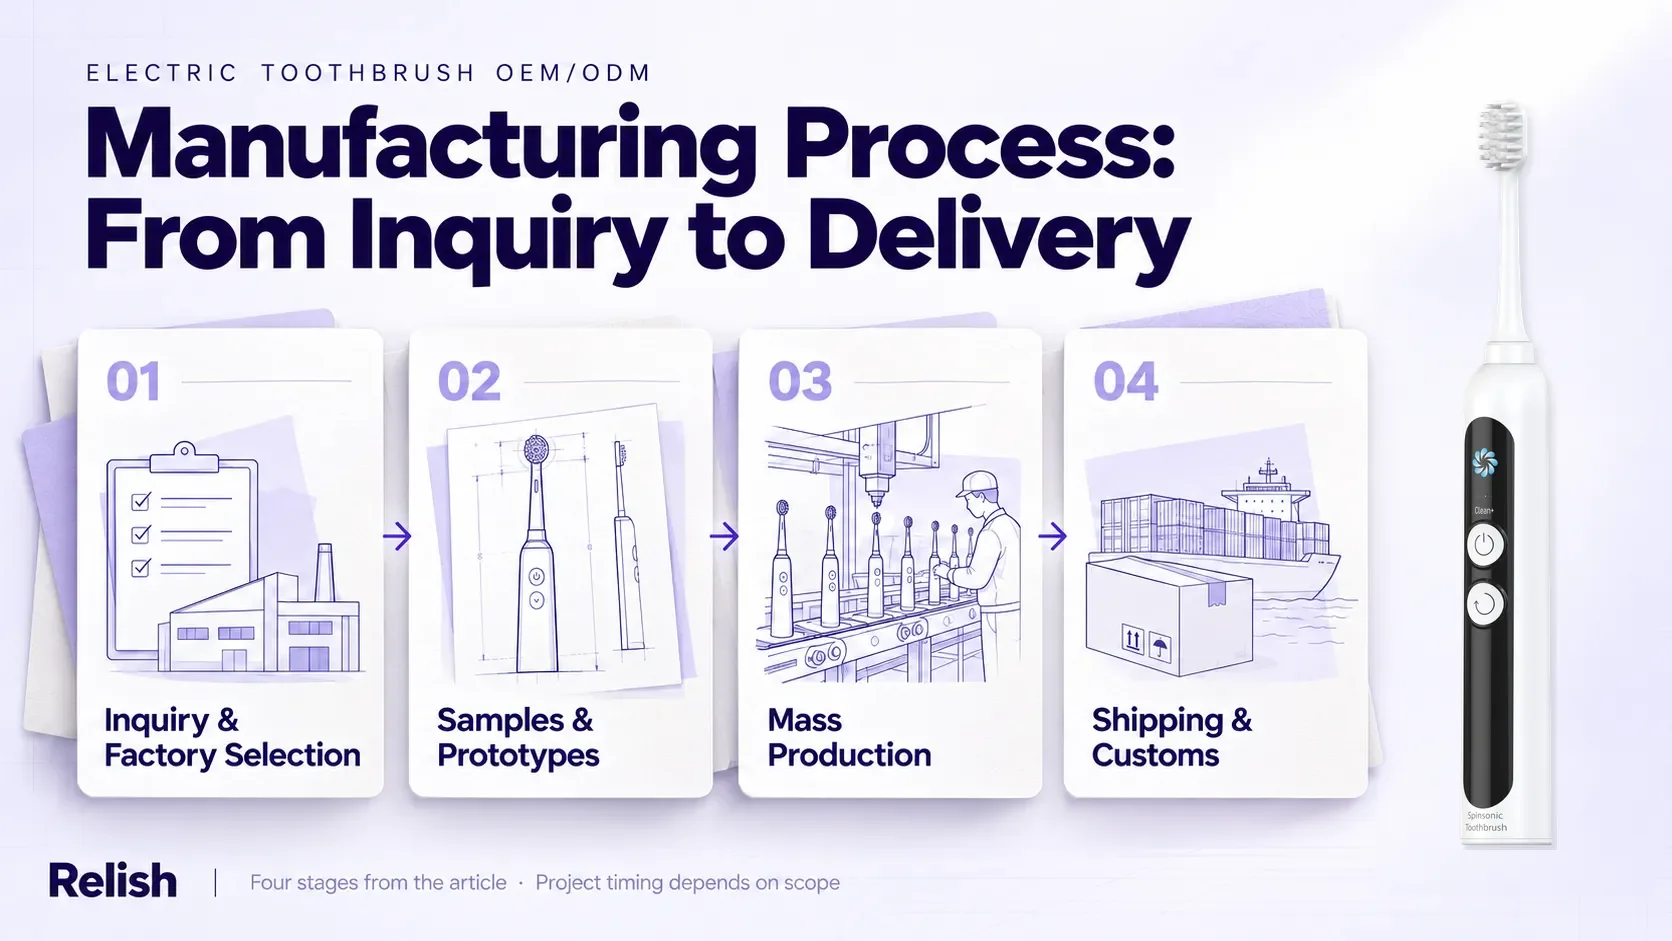
Las marcas de cuidado bucal que compran en China deben acordar pronto con el fabricante quién aportará las especificaciones, la información sobre componentes, las muestras y los demás documentos del proyecto. Lea nuestra guía de OEM para cepillos de dientes eléctricos para obtener más información sobre la planificación de proyectos de producto.
¿Qué requisitos de la UE pueden aplicarse a los cepillos de dientes eléctricos?
Empiece por la finalidad prevista del producto, su diseño técnico, la fuente de alimentación, las funciones de radio, las afirmaciones sobre el producto y los mercados de destino. Utilice estos datos para identificar la legislación de la UE aplicable y el procedimiento de evaluación de la conformidad; no presuponga que todos los cepillos de dientes eléctricos siguen la misma lista de comprobación.
MDR 2017/745 (Reglamento sobre los productos sanitarios, cuando sea aplicable)
El Reglamento (UE) 2017/745 (MDR) se aplica cuando un producto cumple la definición legal de producto sanitario, teniendo en cuenta la finalidad prevista declarada por el fabricante. Un cepillo de dientes no se convierte automáticamente en producto sanitario por limpiar los dientes o porque la publicidad mencione la placa dental. Revise conjuntamente la finalidad prevista, el etiquetado y las afirmaciones sobre el producto antes de determinar si se aplica el MDR.
Si se aplica el MDR, la clasificación se determina conforme al anexo VIII y a la finalidad prevista y las características del producto. Algunos productos de clase I pueden seguir una vía de evaluación bajo responsabilidad del fabricante; determinadas categorías de clase I requieren la intervención de un organismo notificado, al igual que, por lo general, las clases de mayor riesgo. No asigne una clase basándose únicamente en una frase publicitaria.
Para un producto sujeto al MDR, el fabricante debe cumplir los requisitos correspondientes a su clase y función, incluidas las obligaciones de registro y UDI que procedan. Las obligaciones de EUDAMED varían según el producto y el operador económico. Desde el 28 de mayo de 2026, el uso de los cuatro primeros módulos de EUDAMED es obligatorio para las actividades que cubren esos módulos.
Compatibilidad electromagnética (CEM)
Evalúe la compatibilidad electromagnética del producto terminado y de su configuración con arreglo a la Directiva 2014/30/UE, cuando sea aplicable. El diseño, el sistema de carga, los cables y el entorno de uso previsto pueden influir en la evaluación.
El plan de pruebas y las normas dependen del producto y de la legislación aplicable. Un laboratorio puede evaluar las emisiones y la inmunidad con normas adecuadas a la configuración final y a las referencias de la UE vigentes. No considere que una única lista de pruebas sea obligatoria para todos los cepillos.
Evalúe la base de carga o el adaptador como parte de la configuración completa. La Directiva 2014/53/UE sobre equipos radioeléctricos puede aplicarse cuando el producto utiliza intencionadamente equipos de radio; la carga inductiva por sí sola no convierte automáticamente un cepillo en un producto radioeléctrico.
Directiva de baja tensión 2014/35/UE (dentro de su ámbito de tensión)
La Directiva 2014/35/UE abarca equipos eléctricos diseñados para funcionar entre 50 y 1.000 V CA o entre 75 y 1.500 V CC. Un cepillo con batería puede quedar por debajo de esos límites; en el caso de un adaptador de red u otro equipo de la cadena de suministro, puede ser necesario evaluar por separado si entra en el ámbito de la Directiva.
Evalúe el cargador o adaptador frente a los límites de tensión y las normas de seguridad aplicables. Para los aparatos domésticos de higiene bucal, IEC 60335-2-52 puede ser pertinente junto con IEC 60335-1, según el producto, la edición aplicable y el estado de la norma en la UE. El plan de pruebas debe corresponder al equipo que se comercializará.
Un cepillo de dientes eléctrico destinado al consumidor que quede fuera de la Directiva de baja tensión puede estar sujeto a otra legislación sobre seguridad de los productos. El Reglamento (UE) 2023/988 relativo a la seguridad general de los productos se aplica desde el 13 de diciembre de 2024 a los productos de consumo incluidos en su ámbito y complementa las normas sectoriales; por sí mismo no establece un procedimiento para el marcado CE.
Directiva RoHS 2011/65/UE
La Directiva RoHS 2011/65/UE restringe determinadas sustancias en los aparatos eléctricos y electrónicos incluidos en su ámbito. Deben evaluarse la categoría de producto y las posibles exenciones; no clasifique todos los cepillos en la categoría 11 sin comprobar su clasificación legal.
Entre las sustancias restringidas figuran el plomo, el mercurio, el cadmio, el cromo hexavalente, PBB, PBDE y cuatro ftalatos: DEHP, BBP, DBP y DIBP. Los límites se aplican a nivel de material homogéneo, con sujeción al ámbito y las exenciones de la Directiva. La información de los proveedores, las listas de materiales y las pruebas específicas pueden respaldar la evaluación.
En un proyecto OEM, recopile información actualizada sobre materiales y componentes de los proveedores pertinentes, incluidos los de la batería, el motor, la electrónica y la carcasa. Contraste las pruebas con la configuración del producto y los requisitos aplicables; una declaración del proveedor por sí sola puede no resolver todas las cuestiones de conformidad.
Aplicabilidad del MDR
Solo se aplica si el producto cumple la definición de producto sanitario del MDR. La finalidad prevista y la clasificación determinan la vía de evaluación de la conformidad.
Requisitos de CEM
Determine si la Directiva se aplica teniendo en cuenta el producto terminado y su configuración. Seleccione pruebas de emisiones e inmunidad adecuadas a las normas aplicables.
Requisitos de la Directiva de baja tensión
Se aplica a los equipos comprendidos en los límites de tensión de la Directiva. Puede ser necesario evaluar un adaptador de red aunque el cepillo con batería quede por debajo de esos límites.
Ámbito de RoHS
Determine si el equipo está incluido en el ámbito de RoHS, cuál es su categoría y qué límites de sustancias y exenciones se aplican; documente las pruebas a nivel de material.
Evaluación de la conformidad CE: marco práctico de planificación
Defina la secuencia de evaluación de la conformidad a partir de la finalidad prevista, la configuración final, los mercados de destino y la legislación aplicable. Reúna la información técnica a medida que se preparan los planes de ensayo y la documentación justificativa.
Identificar los requisitos aplicables
Documente la configuración del producto, la finalidad prevista, las afirmaciones sobre el producto, los mercados de destino y la legislación aplicable. Identifique el procedimiento de evaluación de la conformidad y las normas pertinentes, y deje constancia del razonamiento y de las cuestiones pendientes.
Realizar el análisis de riesgos
Analice peligros previsibles como los riesgos de la batería y la carga, la entrada de líquidos, el desprendimiento del cabezal, los fallos eléctricos o mecánicos y el uso incorrecto durante la limpieza o la carga. Relacione cada peligro con una medida de diseño o una verificación y aplique un método de gestión de riesgos adecuado al producto y al procedimiento reglamentario aplicable.
Preparar la documentación técnica
Prepare la documentación técnica a medida que avancen el diseño y la recopilación de justificantes. Según las normas aplicables, puede incluir especificaciones, planos, una lista de materiales, registros de riesgos, información de proveedores, resultados de ensayos, etiquetado y las declaraciones requeridas. Empiece a preparar el expediente antes de disponer de todos los informes de ensayo.
Realizar ensayos de laboratorio
Elabore el plan de pruebas para la configuración final. Incluya las pruebas de seguridad eléctrica y CEM exigidas por los requisitos aplicables y reúna pruebas RoHS sobre sustancias restringidas a nivel de material homogéneo. Identifique modelos, accesorios, métodos de ensayo, muestras, declaraciones de proveedores y las pruebas de laboratorio específicas que se necesiten.
Evaluación clínica (solo para productos sujetos al MDR)
Para un producto sujeto al MDR, prepare una evaluación clínica basada en datos clínicos adecuados y en una valoración razonada de su seguridad y funcionamiento. La norma ISO 14155 se refiere a investigaciones clínicas con personas y no es la norma aplicable a toda evaluación clínica. Solo se necesita una investigación clínica cuando las carencias de pruebas y las normas aplicables lo exijan.
Mantenga los procesos de calidad
Mantenga procesos de calidad adecuados a las obligaciones legales del fabricante y al producto. No se exige automáticamente un certificado ISO concreto para todos los productos de consumo ni para todas las clases MDR. Si una vía con organismo notificado u otra norma exige un sistema de calidad, confirme su alcance y las pruebas requeridas.
Evaluación por un organismo notificado (si es necesaria)
Recurra a un organismo notificado cuando lo exija la vía de evaluación aplicable. El organismo evalúa el alcance correspondiente a su designación; cualquier certificado se limita a ese alcance y no sustituye las demás obligaciones del fabricante.
Emitir la declaración de conformidad
Para los equipos cubiertos por las Directivas CEM o RoHS, el fabricante debe conservar la declaración UE de conformidad y la documentación técnica durante diez años desde la introducción del equipo en el mercado. Compruebe qué legislación se aplica a cada producto y qué operador económico debe conservar cada documento; otras normas pueden establecer plazos distintos.
Colocar el marcado CE
Coloque el marcado CE solo cuando sea obligatorio y una vez completada la evaluación de conformidad aplicable. Respete las reglas de ubicación y tamaño de la legislación pertinente, incluidas las excepciones; añada el número del organismo notificado únicamente cuando lo exija la vía correspondiente.
Establecer la vigilancia poscomercialización
Mantenga un proceso poscomercialización que registre las reclamaciones de clientes, los lotes afectados, los productos no conformes y las medidas correctivas. Defina cómo investigará el equipo los problemas, comprobará la trazabilidad de los lotes, documentará las conclusiones y trasladará los incidentes de seguridad a los responsables de notificarlos conforme a las normas aplicables.
Vías de evaluación por el fabricante y con organismo notificado
Algunas vías de evaluación de la conformidad requieren un organismo notificado, incluidas determinadas clasificaciones del MDR. Identifique la clasificación del producto y la vía aplicable antes de comparar las necesidades de evaluación; la tabla siguiente resume las principales vías pertinentes.
| Factor | Vía bajo responsabilidad del fabricante | Vía con organismo notificado |
|---|---|---|
| Requisito de la vía | Evaluación por el fabricante cuando lo permita la legislación aplicable y no se exija un organismo notificado | Solo se exige en las vías de conformidad que requieren un organismo notificado, incluidos muchos productos MDR de mayor riesgo y determinadas categorías de clase I |
| Plazos | Fije el calendario una vez confirmadas la disponibilidad de las muestras, la planificación de los ensayos y las revisiones externas que procedan. | Confirme con el organismo notificado el calendario de solicitud, revisión y auditoría correspondiente a la vía elegida. |
| Coste | Específico del proyecto; confirme los costes de las pruebas y la documentación del producto | Específico del proyecto; solicite un presupuesto actualizado para la evaluación necesaria |
| Qué demuestra | El fabricante documenta la conformidad y sigue siendo responsable del producto | Evaluación independiente dentro del alcance de designación del organismo notificado, cuando sea necesaria |
| Evaluación del sistema de calidad | Mantenga los procesos de calidad y los registros exigidos por la legislación aplicable. | Evaluación del sistema de calidad y auditorías por el organismo notificado cuando así lo exija la vía elegida. |
| Cambios en el producto | Vuelva a evaluar los requisitos afectados y actualice la documentación técnica y la declaración cuando sea necesario. | Informe al organismo notificado u obtenga una evaluación adicional cuando lo exija la vía aplicable. |
Si el producto no está sujeto a una vía que requiera un organismo notificado, el fabricante puede realizar la evaluación de conformidad aplicable y emitir la declaración correspondiente. La preferencia de un minorista por una revisión de terceros es una condición comercial independiente, no una prueba de que la ley exija un organismo notificado.
Si se aplica el MDR, utilice las reglas de clasificación y las opciones de evaluación de la conformidad correspondientes a la clase y las características reales del producto. La intervención de un organismo notificado solo es obligatoria en los procedimientos que lo requieren; no deduzca el procedimiento únicamente de una afirmación general de carácter médico.
Requisitos de evaluación clínica según el MDR
Una evaluación clínica formal conforme al MDR solo es pertinente cuando se trata de un producto sanitario. Su alcance debe corresponder a la finalidad prevista, los riesgos, la evidencia disponible y los requisitos aplicables; un cepillo destinado al consumidor no necesita una evaluación clínica conforme al MDR por el mero hecho de ser un producto de cuidado bucal.
Para un producto sujeto al MDR, la evaluación clínica debe analizar los datos clínicos pertinentes y explicar cómo respaldan su seguridad y funcionamiento para la finalidad prevista. Según el caso, las pruebas pueden incluir:
- Revisión bibliográfica: Identifique y evalúe los datos publicados pertinentes, incluidos los métodos, la población, el producto estudiado y sus limitaciones. Los datos sobre productos similares deben ser pertinentes para el producto evaluado.
- Equivalencia: Si se utilizan datos de otro producto, demuestre y documente la equivalencia conforme a los criterios del MDR y asegúrese de que el fabricante tenga acceso a los datos necesarios. La mera similitud no justifica trasladar conclusiones clínicas.
- Investigación clínica: Considere una investigación clínica cuando la evidencia disponible no responda adecuadamente a las cuestiones pertinentes y el procedimiento aplicable la exija. La norma ISO 14155 se aplica al diseño, la realización y la elaboración de informes de investigaciones clínicas con participantes humanos.
- Seguimiento clínico poscomercialización: Planifique el seguimiento clínico poscomercialización (PMCF) cuando sea necesario o esté justificado por el producto y sus incertidumbres residuales. La necesidad y el alcance dependen del producto y de las pruebas; no es un requisito general para todo producto de clase IIa o superior.
Actualice la evaluación clínica y la documentación que la respalda cuando nuevas pruebas, cambios del producto o información poscomercialización afecten a la evaluación. Para los productos sujetos al MDR, recurra a especialistas cualificados en regulación o clínica.
Marcado CE y UKCA en Gran Bretaña e Irlanda del Norte
Gran Bretaña sigue aceptando el marcado CE para muchos regímenes de productos conforme a las actuales disposiciones de reconocimiento; los productos sanitarios tienen normas transitorias propias. Irlanda del Norte cuenta con un marco distinto. Antes de elegir el marcado CE, UKCA o CE UKNI, compruebe el régimen aplicable, el tipo de producto y las directrices vigentes.
Para los productos comercializados en el Reino Unido, distinga Gran Bretaña de Irlanda del Norte y los productos manufacturados generales de los productos sanitarios. El reconocimiento y las fechas de transición aplicables dependen del producto y de la legislación.
- CE y UKCA: Las normas vigentes siguen reconociendo el marcado CE en Gran Bretaña para muchos productos manufacturados. Las disposiciones transitorias de productos sanitarios tienen condiciones y fechas propias.
- Supervisión reglamentaria: La MHRA supervisa los requisitos y el registro de productos sanitarios en el Reino Unido. Los organismos aprobados del Reino Unido y los organismos notificados de la UE tienen designaciones y ámbitos diferentes.
- Documentación: Prepare la documentación técnica y el etiquetado para el mercado de destino conforme a las normas británicas aplicables. Compruebe las normas técnicas teniendo en cuenta las referencias oficialmente designadas en el Reino Unido y su aplicación al producto.
- Marcado: CE, UKCA y CE UKNI tienen funciones distintas. Siga las normas de colocación y etiquetado aplicables al producto y al mercado.
- Transición de productos sanitarios: Algunos productos sanitarios con marcado CE pueden seguir comercializándose en Gran Bretaña durante un período definido en virtud de las disposiciones transitorias. Compruebe la categoría del producto, la vía de conformidad y las condiciones vigentes.
En un proyecto dirigido a los mercados de la UE y del Reino Unido, identifique las normas aplicables a cada destino y acuerde desde el principio las responsabilidades con el propietario de la marca y el fabricante. Compartir pruebas puede ayudar, pero no elimina las obligaciones independientes de cada mercado.
Planificación de la conformidad en la UE con un socio OEM/ODM
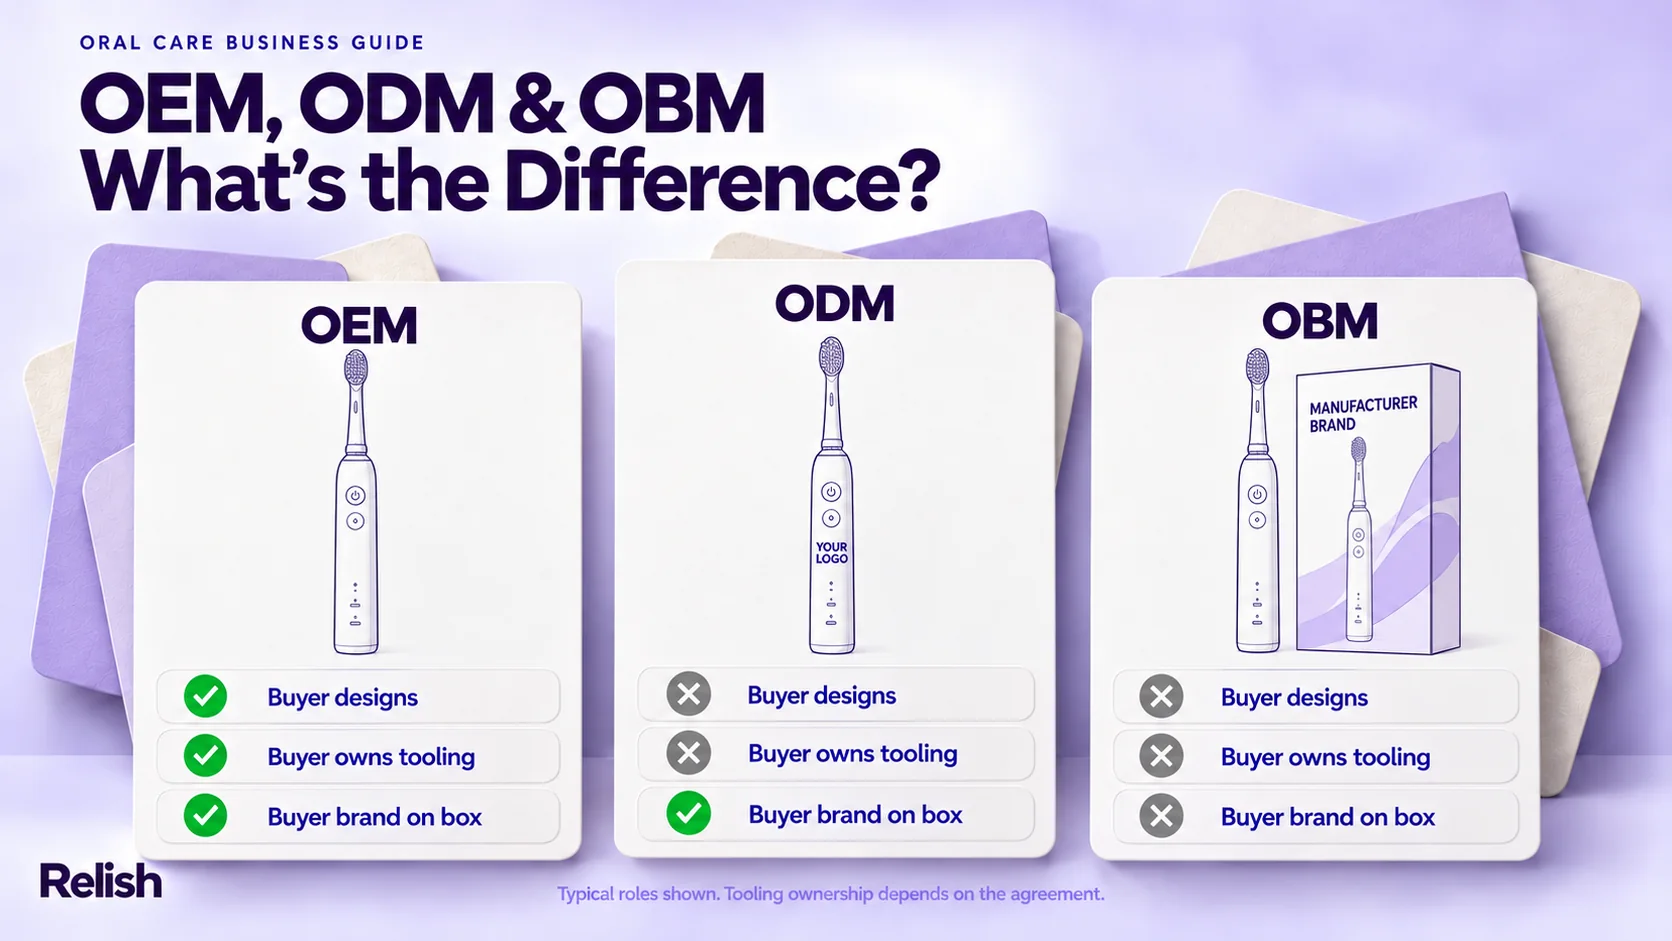
Relish Tech colabora con marcas de cuidado bucal en proyectos de producto OEM/ODM. Para un lanzamiento concreto, acuerde con el fabricante qué especificaciones, registros de proveedores, muestras y pruebas están disponibles, quién organizará las evaluaciones externas y quién se encargará de las declaraciones requeridas. Obtenga más información sobre nuestros proyectos OEM/ODM.
Las responsabilidades de conformidad dependen del producto y de la función legal de cada empresa. Confirme para cada proyecto los registros empresariales pertinentes, los documentos del producto y las pruebas disponibles; una declaración general del proveedor no acredita por sí sola la conformidad.
En un proyecto OEM/ODM, coordine estos aspectos con el fabricante y con los proveedores de evaluaciones externas que intervengan:
- Documentación del proyecto: Acuerde la configuración del producto y reúna las especificaciones, los planos y la información disponible sobre sus componentes para el expediente del proyecto.
- Planificación previa de las pruebas: Identifique las cuestiones pendientes sobre los requisitos aplicables y consulte el alcance de pruebas previsto con el laboratorio elegido o con un asesor cualificado.
- Coordinación de las pruebas: Si se necesitan pruebas externas, acuerde directamente para el proyecto las muestras, los métodos, el calendario, los costes y el alcance del informe.
- Registros de componentes: Solicite a los proveedores información sobre los materiales y componentes pertinentes y evalúe si hacen falta pruebas adicionales.
- Etiquetado para los mercados: Prepare las instrucciones y el etiquetado para los mercados de destino conforme a las normas lingüísticas y de contenido aplicables en cada uno.
- Documentación de los proveedores: Confirme qué registros de calidad, instalaciones y fabricación pueden compartirse para el proyecto y qué abarca cada documento.
Hable con nuestro equipo sobre el alcance del producto, los mercados de destino y las pruebas disponibles para el proyecto. Los requisitos y el apoyo dependen del producto concreto y del alcance acordado. Consulte la información sobre nuestras certificaciones para ver los documentos publicados actualmente por Relish Tech.
- Cantidad mínima de pedido: Los pedidos personalizados estándar parten de 1.000 unidades; las cantidades inferiores pueden estudiarse caso por caso.
- Calendario: Los plazos de pruebas, documentación y producción dependen del producto, las pruebas disponibles y el alcance del proyecto. Confirme los plazos vigentes antes de realizar un pedido.
- Controles de calidad: Acuerde los criterios de inspección, el plan de muestreo y el límite de calidad de aceptación (AQL) en la especificación del proyecto o en el contrato.
- Documentación de conformidad: Confirme qué documentos específicos del producto y qué informes de pruebas externas están disponibles para el proyecto. Ningún certificado o informe por sí solo demuestra la conformidad con todas las normas aplicables.
Errores frecuentes al introducir aparatos de higiene bucal en el mercado de la UE
Planifique el acceso al mercado de la UE asignando cada requisito a la empresa responsable y coordinando el diseño, la documentación y las pruebas del producto antes del lanzamiento.
- Planificación de la documentación y las pruebas: Prepare la información técnica y las muestras para la vía de evaluación elegida. Coordine la revisión documental y el trabajo de laboratorio con las organizaciones implicadas y asegúrese de que cada una reciba los documentos necesarios para su parte del proceso.
- Ediciones de las normas: Compruebe las normas armonizadas aplicables y sus referencias vigentes en la UE para el producto y la legislación correspondiente. Una nueva edición internacional no queda armonizada automáticamente, y una edición anterior no demuestra por sí sola la falta de conformidad; valore el procedimiento de evaluación de la conformidad y los justificantes correspondientes.
- Documentación justificativa sobre la batería: La sección 38.3 del Manual de Pruebas y Criterios de las Naciones Unidas se refiere a los ensayos de baterías para su transporte y es independiente de la evaluación de conformidad CE del producto completo. Identifique las normas sobre baterías y los documentos de transporte aplicables al producto y al envío. Descubra nuestra gama de cepillos de dientes eléctricos para obtener información sobre los productos.
- Planificación de CEM: Cuando se apliquen requisitos de CEM, una revisión técnica o una prueba previa de conformidad puede ayudar a detectar problemas antes de la evaluación formal. La necesidad y el alcance dependen de la configuración final y del plan de pruebas.
- Documentación justificativa de RoHS: Recopile documentación justificativa actualizada de los proveedores y evalúe el producto a nivel de material, incluidos los límites y las exenciones aplicables. Realice ensayos adicionales si la documentación disponible o la evaluación de riesgos indican que son necesarios.
- Requisitos lingüísticos: Proporcione instrucciones e información de seguridad en los idiomas exigidos por los mercados de destino y las normas aplicables al producto. Los requisitos varían según el producto y el país; no obligan a traducir las instrucciones de cada referencia a los 24 idiomas oficiales de la UE.
- Obligaciones poscomercialización: Mantenga los procesos poscomercialización exigidos por la legislación aplicable al producto. Defina cómo se registran los comentarios, las reclamaciones y los problemas de seguridad, y cómo se remiten a los responsables para su revisión. Distinga las obligaciones relativas a los productos de consumo de la vigilancia prevista por el MDR.
Puntos clave
- Compruebe qué legislación de la UE se aplica al producto antes de determinar si necesita el marcado CE.
- Identifique las normas aplicables a la finalidad prevista y la configuración del producto. CEM, baja tensión, RoHS, GPSR y MDR tienen ámbitos distintos.
- Un cepillo de dientes no es automáticamente un producto sanitario de clase I sujeto al MDR. La clasificación y la intervención de un organismo notificado dependen del procedimiento de evaluación de la conformidad aplicable.
- Aclare desde el principio el alcance del proyecto, quién debe aportar los justificantes, los requisitos previos a los ensayos y el calendario de trabajo, mientras aún puedan ajustarse las decisiones de diseño.
- Gran Bretaña, Irlanda del Norte y la UE tienen normas distintas de marcado y transición; compruebe el destino y el régimen aplicable al producto.
- Acuerde con el propietario de la marca, el fabricante y los evaluadores externos que intervengan quién se responsabiliza de la documentación, las pruebas y el etiquetado.
Hablemos de los requisitos de la UE para su cepillo de dientes
¿No sabe qué normas se aplican a su producto? Comparta con el equipo del proyecto su uso previsto, configuración y mercados de destino para identificar las cuestiones que requieren una evaluación específica.
Solicitar una evaluación de conformidad¿Prepara un lanzamiento en el mercado de la UE?
Si está desarrollando un producto de cuidado bucal para la UE, podemos hablar sobre el alcance del proyecto OEM/ODM, la información disponible del producto y los documentos necesarios para la siguiente fase de evaluación.
Contacte con nuestro equipoPreguntas frecuentes
Referencias
- Comisión Europea. "Reglamento (UE) 2017/745 sobre productos sanitarios." Diario Oficial de la Unión Europea. https://eur-lex.europa.eu/eli/reg/2017/745/oj
- Comisión Europea. "Directiva 2014/30/UE sobre compatibilidad electromagnética." Diario Oficial de la Unión Europea. https://eur-lex.europa.eu/eli/dir/2014/30/oj
- Comisión Europea. "Directiva 2014/35/UE sobre el material eléctrico destinado a utilizarse con determinados límites de tensión." Diario Oficial de la Unión Europea. https://eur-lex.europa.eu/eli/dir/2014/35/oj
- Parlamento Europeo y Consejo. "Directiva 2011/65/UE (RoHS) sobre restricciones a la utilización de determinadas sustancias peligrosas en aparatos eléctricos y electrónicos." Diario Oficial de la Unión Europea. https://eur-lex.europa.eu/eli/dir/2011/65/oj
- British Standards Institution. "BS EN ISO 14971:2019 Productos sanitarios — Aplicación de la gestión de riesgos a los productos sanitarios." BSI Standards Limited.
- Comisión Europea. «MDCG 2019-15 rev.1: Guidance notes for manufacturers of Class I medical devices». Orientación y documento oficiales: MDCG 2019-15 rev.1
- Gobierno del Reino Unido. «Regulating medical devices in the UK». Regulación de productos sanitarios en el Reino Unido
- Comisión Europea. «CE marking: placing products on the EU market». Guía de la Comisión Europea sobre el marcado CE
- Parlamento Europeo y Consejo. «Reglamento (UE) 2023/988 relativo a la seguridad general de los productos». Reglamento sobre la seguridad general de los productos
- Comisión Europea. «EUDAMED: los cuatro primeros módulos son obligatorios desde el 28 de mayo de 2026». Actualización de la Comisión Europea
- U.S. Food and Drug Administration. «Product Classification: Powered toothbrush (JEQ, 21 CFR 872.6865)». Clasificación de productos de la FDA