

CE-Kennzeichnung für elektrische Zahnbürsten: Leitfaden zum EU-Marktzugang (2026)
Praxisleitfaden zur CE-Kennzeichnung elektrischer Zahnbürsten in der EU: Zweckbestimmung prüfen, geltende Anforderungen ermitteln, technische Dokumentation vorbereiten und klären, ob eine Benannte Stelle erforderlich ist.
EU-Anforderungen an elektrische Zahnbürsten: CE-Kennzeichnung und Konformität
Für den Verkauf einer elektrischen Zahnbürste in der EU ist zunächst festzustellen, welche Produktvorschriften aufgrund ihrer Konstruktion und ihres Verwendungszwecks gelten. Bewerten Sie die Konformität, erstellen Sie die erforderlichen technischen Unterlagen und die EU-Konformitätserklärung und bringen Sie die CE-Kennzeichnung an, wenn der geltende Konformitätsweg dies vorsieht. Modell, Nachweise und Produktaussagen müssen vom Bewertungsumfang gedeckt sein.
Je nach Konstruktion, Stromversorgung, Funkfunktionen, Materialien und Verwendungszweck können für eine elektrische Zahnbürste mehrere Produktvorschriften gelten. Die Bewertung kann elektrische Sicherheit, elektromagnetische Verträglichkeit, Stoffbeschränkungen und allgemeine Produktsicherheit umfassen. Nicht jede Vorschrift führt zu einer eigenen CE-Kennzeichnung, und nicht jede gilt für jede Konfiguration.
Händler und Marktplätze können im Rahmen ihrer eigenen Aufnahme- oder Angebotsrichtlinien produktspezifische Konformitätsunterlagen anfordern. Die Anforderungen unterscheiden sich je nach Produkt und Vertriebskanal; sie ersetzen nicht die rechtliche Bewertung des Herstellers.
Führen Sie frühzeitig Risikobewertungen, Mustertests und Prüfungen der Lieferantendokumente durch, damit sich Konstruktionsprobleme noch beheben lassen. Halten Sie Ergebnisse und Korrekturmaßnahmen in der Projektakte fest.
Marken für Mundpflegeprodukte, die in China einkaufen, sollten früh mit dem Hersteller vereinbaren, wer Spezifikationen, Angaben zu Komponenten, Muster und weitere Projektunterlagen bereitstellt. Lesen Sie unseren OEM-Leitfaden für elektrische Zahnbürsten und erfahren Sie mehr über die Planung eines Produktprojekts.
Welche EU-Anforderungen können für elektrische Zahnbürsten gelten?
Ausgangspunkt sind der Verwendungszweck, die technische Auslegung, die Stromversorgung, Funkfunktionen, Produktaussagen und Zielmärkte. Anhand dieser Angaben lassen sich die einschlägigen EU-Vorschriften und das Konformitätsbewertungsverfahren bestimmen. Nicht für jede elektrische Zahnbürste gilt dieselbe Prüfliste.
MDR 2017/745 (Medizinprodukteverordnung, sofern anwendbar)
Die Verordnung (EU) 2017/745 (MDR) gilt, wenn ein Produkt die gesetzliche Definition eines Medizinprodukts erfüllt; dazu gehört auch die vom Hersteller angegebene Zweckbestimmung. Eine Zahnbürste ist nicht allein deshalb ein Medizinprodukt, weil sie Zähne reinigt oder in der Werbung Plaque erwähnt wird. Prüfen Sie Zweckbestimmung, Kennzeichnung und Produktaussagen gemeinsam, bevor Sie über die Anwendbarkeit der MDR entscheiden.
Gilt die MDR, richtet sich die Klassifizierung nach Anhang VIII sowie der Zweckbestimmung und den Eigenschaften des Produkts. Für einige Produkte der Klasse I kann der Hersteller das Konformitätsverfahren selbst durchführen; bei bestimmten Klasse-I-Kategorien ist eine Benannte Stelle einzubeziehen. Bei höheren Risikoklassen ist dies grundsätzlich ebenfalls erforderlich. Leiten Sie die Klasse nicht allein aus einer Werbeaussage ab.
Bei einem Medizinprodukt im Anwendungsbereich der MDR muss der Hersteller die Pflichten erfüllen, die sich aus der Risikoklasse des Produkts und seiner rechtlichen Rolle ergeben, einschließlich einschlägiger Registrierungs- und UDI-Pflichten. Die EUDAMED-Pflichten hängen vom Produkt und vom Wirtschaftsakteur ab. Seit dem 28. Mai 2026 ist die Nutzung der ersten vier EUDAMED-Module für die von diesen Modulen abgedeckten Tätigkeiten verpflichtend.
Elektromagnetische Verträglichkeit (EMV)
Bewerten Sie die elektromagnetische Verträglichkeit des fertigen Produkts und seiner Konfiguration nach Maßgabe der Richtlinie 2014/30/EU, sofern diese gilt. Konstruktion, Ladesystem, Kabel und vorgesehene Einsatzumgebung können die Bewertung beeinflussen.
Prüfplan und Normen richten sich nach dem Produkt und den geltenden Vorschriften. Ein Labor kann Störaussendung und Störfestigkeit anhand von Normen bewerten, die zur endgültigen Konfiguration passen und deren maßgebliche EU-Fundstellen berücksichtigt werden. Eine einzelne Prüfliste ist nicht für jede Zahnbürste verbindlich.
Bewerten Sie eine Ladestation oder einen Adapter als Teil der vollständigen Konfiguration. Die Funkanlagenrichtlinie 2014/53/EU kann gelten, wenn das Produkt gezielt Funktechnik verwendet; induktives Laden allein macht eine Zahnbürste nicht automatisch zu einem Funkprodukt.
Niederspannungsrichtlinie 2014/35/EU (innerhalb ihres Spannungsbereichs)
Die Richtlinie 2014/35/EU gilt für elektrische Betriebsmittel, die für 50–1.000 V Wechselspannung oder 75–1.500 V Gleichspannung ausgelegt sind. Eine batteriebetriebene Zahnbürste kann unter diesen Grenzwerten liegen; bei einem Netzadapter oder anderen Geräten in der Lieferkette ist gegebenenfalls separat zu prüfen, ob sie unter die Richtlinie fallen.
Prüfen Sie Ladegerät oder Adapter anhand der Spannungsgrenzen und der geltenden Sicherheitsvorschriften. Für Haushaltsgeräte zur Mundhygiene kann neben IEC 60335-1 auch IEC 60335-2-52 relevant sein, abhängig vom Produkt, der maßgeblichen Ausgabe und dem Status der Norm in der EU. Der Prüfplan muss den tatsächlich in Verkehr gebrachten Geräten entsprechen.
Eine elektrische Zahnbürste für Verbraucher, die nicht unter die Niederspannungsrichtlinie fällt, kann dennoch anderen Produktsicherheitsvorschriften unterliegen. Die Verordnung (EU) 2023/988 über die allgemeine Produktsicherheit gilt seit dem 13. Dezember 2024 für Verbraucherprodukte in ihrem Anwendungsbereich und ergänzt sektorspezifische Vorschriften; sie begründet selbst keine CE-Kennzeichnung.
RoHS-Richtlinie 2011/65/EU
Die RoHS-Richtlinie 2011/65/EU beschränkt bestimmte Stoffe in Elektro- und Elektronikgeräten, die in ihren Anwendungsbereich fallen. Die Produktkategorie und mögliche Ausnahmen sind zu prüfen; ordnen Sie nicht alle Zahnbürsten ohne Prüfung der rechtlichen Einstufung der Kategorie 11 zu.
Zu den beschränkten Stoffen zählen Blei, Quecksilber, Cadmium, sechswertiges Chrom, PBB, PBDE sowie die vier Phthalate DEHP, BBP, DBP und DIBP. Vorbehaltlich Anwendungsbereich und Ausnahmen der Richtlinie gelten die Grenzwerte auf Ebene des homogenen Werkstoffs. Lieferantenangaben, Stücklisten und gezielte Prüfungen können die Bewertung unterstützen.
Sammeln Sie für ein OEM-Projekt aktuelle Material- und Komponentenangaben der zuständigen Lieferanten, etwa zu Akku, Motor, Elektronik und Gehäuse. Prüfen Sie die Nachweise anhand der Produktkonfiguration und der geltenden Anforderungen; eine Lieferantenerklärung allein beantwortet möglicherweise nicht alle Konformitätsfragen.
Anwendbarkeit der MDR
Die MDR gilt nur, wenn das Produkt der Definition eines Medizinprodukts entspricht. Zweckbestimmung und Klassifizierung bestimmen das Konformitätsverfahren.
EMV-Anforderungen
Prüfen Sie anhand des fertigen Produkts und seiner Konfiguration, ob die Richtlinie gilt. Wählen Sie Nachweise zu Störaussendung und Störfestigkeit entsprechend den geltenden Vorschriften aus.
Anforderungen der Niederspannungsrichtlinie
Sie gilt für Geräte innerhalb der Spannungsgrenzen der Richtlinie. Ein Netzadapter muss möglicherweise bewertet werden, auch wenn die batteriebetriebene Zahnbürste selbst darunter liegt.
RoHS-Anwendungsbereich
Prüfen Sie, ob das Gerät unter RoHS fällt, welche Kategorie gilt und welche Stoffgrenzwerte und Ausnahmen zu berücksichtigen sind; dokumentieren Sie die Nachweise auf Werkstoffebene.
Konformitätsbewertung für CE: ein praxisorientierter Planungsrahmen
Legen Sie die Reihenfolge der Konformitätsbewertung anhand der Zweckbestimmung, der endgültigen Produktkonfiguration, der Zielmärkte und der geltenden Vorschriften fest. Stellen Sie technische Informationen zusammen, während Prüfpläne und Nachweise ausgearbeitet werden.
Anwendbare Anforderungen ermitteln
Dokumentieren Sie Produktkonfiguration, Zweckbestimmung, Produktaussagen, Zielmärkte und geltende Vorschriften. Bestimmen Sie das einschlägige Konformitätsbewertungsverfahren und die Normen und halten Sie die Begründung sowie offene Fragen fest.
Risikoanalyse durchführen
Bewerten Sie vorhersehbare Gefahren wie Risiken durch Akku und Laden, Flüssigkeitseintritt, das Lösen des Bürstenkopfs, elektrische oder mechanische Fehler sowie Fehlanwendung beim Reinigen oder Laden. Ordnen Sie jeder Gefahr eine Konstruktionsmaßnahme oder einen Verifizierungsschritt zu und verwenden Sie eine Risikomanagementmethode, die zum Produkt und zum anzuwendenden Konformitätsverfahren passt.
Technische Dokumentation erstellen
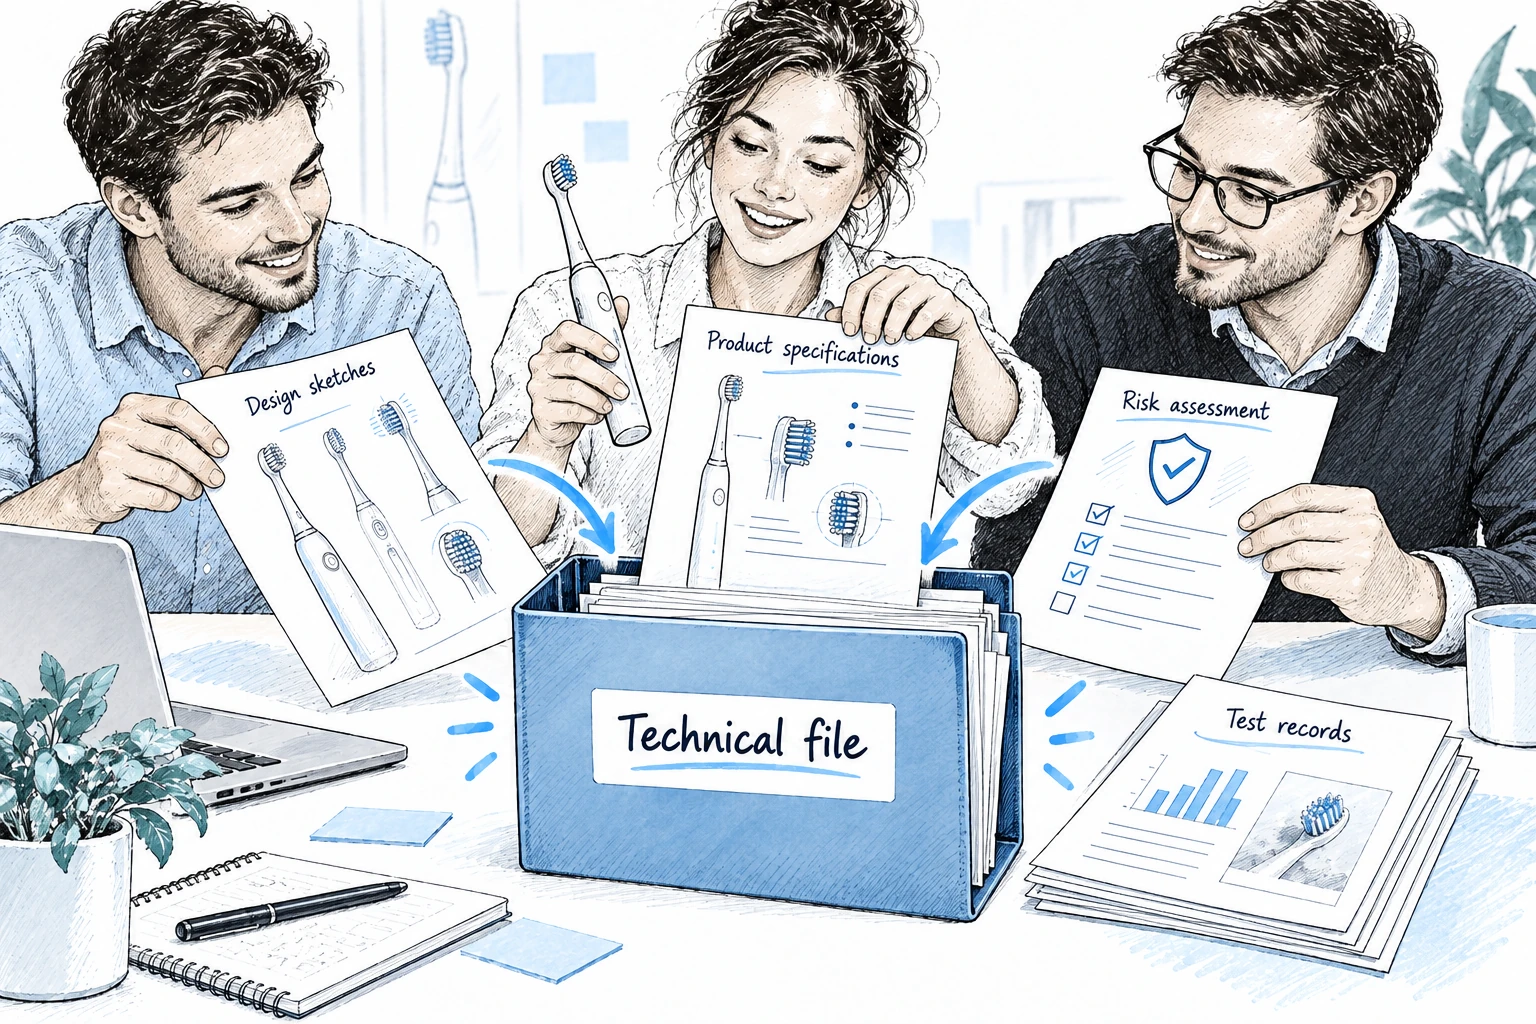
Erstellen Sie die technische Dokumentation parallel zur Entwicklung und zum Aufbau der Nachweise. Je nach geltenden Vorschriften kann sie Produktspezifikationen, Zeichnungen, Stücklisten, Risikodokumentation, Lieferantenangaben, Prüfnachweise, Kennzeichnung und erforderliche Erklärungen enthalten. Beginnen Sie mit der Akte, bevor alle Prüfberichte vorliegen.
Laborprüfungen durchführen
Richten Sie den Prüfplan an der endgültigen Konfiguration aus. Führen Sie die Prüfungen zur elektrischen Sicherheit und EMV auf, die sich aus den anwendbaren Anforderungen ergeben, und sammeln Sie RoHS-Nachweise für beschränkte Stoffe auf Ebene des homogenen Werkstoffs. Legen Sie Modelle, Zubehör, Prüfverfahren, Muster, Lieferantenerklärungen und gezielte Laborprüfungen fest.
Klinische Bewertung (nur für Produkte unter der MDR)
Für ein Produkt im Anwendungsbereich der MDR ist eine klinische Bewertung mit geeigneten klinischen Daten und einer begründeten Beurteilung von Sicherheit und Leistung zu erstellen. ISO 14155 betrifft klinische Prüfungen am Menschen und ist nicht die Norm für jede klinische Bewertung. Eine klinische Prüfung ist nur erforderlich, wenn sie zur Schließung einer Nachweislücke und nach den geltenden Vorschriften nötig ist.
Qualitätsprozesse aufrechterhalten
Halten Sie Qualitätsprozesse aufrecht, die zu den gesetzlichen Pflichten des Herstellers und zum Produkt passen. Ein bestimmtes ISO-Zertifikat ist nicht automatisch für jedes Verbraucherprodukt oder jede MDR-Klasse vorgeschrieben. Wenn ein Konformitätsverfahren mit Benannter Stelle oder eine andere Vorschrift ein Qualitätsmanagementsystem verlangt, sind dessen konkreter Umfang und Nachweise zu bestätigen.
Prüfung durch eine benannte Stelle (falls erforderlich)
Beziehen Sie eine Benannte Stelle ein, wenn das geltende Konformitätsverfahren dies verlangt. Sie bewertet den betreffenden Bereich innerhalb ihrer Benennung; ein etwaiges Zertifikat ist auf diesen Umfang beschränkt und ersetzt keine anderen Pflichten des Herstellers.
Konformitätserklärung ausstellen
Für Geräte, die unter die EMV- oder RoHS-Richtlinie fallen, muss der Hersteller die EU-Konformitätserklärung und die technische Dokumentation zehn Jahre nach dem Inverkehrbringen des Geräts aufbewahren. Prüfen Sie für jedes Produkt, welche Vorschriften gelten und welcher Wirtschaftsakteur die jeweiligen Unterlagen aufbewahren muss; andere Vorschriften können abweichende Fristen festlegen.
CE-Kennzeichnung anbringen
Bringen Sie die CE-Kennzeichnung nur an, wenn sie vorgeschrieben ist, und erst nach Abschluss der geltenden Konformitätsbewertung. Beachten Sie die Platzierungs- und Größenregeln der jeweiligen Vorschrift einschließlich möglicher Ausnahmen. Die Kennnummer einer Benannten Stelle darf nur ergänzt werden, wenn das Verfahren dies verlangt.
Überwachung nach dem Inverkehrbringen einrichten
Richten Sie ein Verfahren für die Zeit nach dem Inverkehrbringen ein, in dem Kundenbeschwerden, betroffene Chargen, nichtkonforme Produkte und Korrekturmaßnahmen erfasst werden. Legen Sie fest, wie das Team Vorfälle untersucht, betroffene Chargen zurückverfolgt, Ergebnisse dokumentiert und Sicherheitsvorfälle an die Verantwortlichen für gesetzlich vorgeschriebene Meldungen weiterleitet.
Konformitätsbewertung durch den Hersteller und Verfahren mit Benannter Stelle
Bei bestimmten Konformitätsverfahren ist eine Benannte Stelle erforderlich, auch bei einigen MDR-Klassen. Ermitteln Sie Produktklassifizierung und Verfahren, bevor Sie den Bewertungsbedarf vergleichen. Die folgende Tabelle zeigt die für dieses Produkt wichtigsten Wege.
| Faktor | Verfahren unter Verantwortung des Herstellers | Verfahren mit Benannter Stelle |
|---|---|---|
| Anforderung des Verfahrens | Bewertung durch den Hersteller, sofern die geltenden Vorschriften dies zulassen und keine Benannte Stelle vorgeschrieben ist | Nur bei Konformitätsverfahren erforderlich, die eine Benannte Stelle vorsehen, darunter viele MDR-Produkte höherer Risikoklassen und bestimmte Klasse-I-Kategorien |
| Zeitplan | Legen Sie den Zeitplan fest, sobald geklärt ist, ob die Prüfmuster bereitstehen und welche Prüfungen sowie gegebenenfalls externen Bewertungen vorgesehen sind. | Klären Sie mit der Benannten Stelle den Zeitplan für Antragstellung, Prüfung und Audit im gewählten Verfahren. |
| Kosten | Projektspezifisch; Prüf- und Dokumentationskosten für das Produkt bestätigen | Projektspezifisch; aktuelles Angebot für die erforderliche Bewertung einholen |
| Was damit nachgewiesen wird | Der Hersteller dokumentiert die Konformität und bleibt für das Produkt verantwortlich | Unabhängige Bewertung innerhalb des Benennungsumfangs der Benannten Stelle, sofern erforderlich |
| Bewertung des Qualitätsmanagementsystems | Halten Sie die nach den geltenden Vorschriften erforderlichen Qualitätsprozesse und Aufzeichnungen aufrecht. | Bewertung des Qualitätsmanagementsystems und Audits durch die Benannte Stelle, sofern das gewählte Verfahren dies verlangt. |
| Produktänderungen | Bewerten Sie betroffene Anforderungen erneut und aktualisieren Sie bei Bedarf die technische Dokumentation und die Konformitätserklärung. | Informieren Sie die Benannte Stelle oder veranlassen Sie eine weitere Bewertung, wenn das geltende Verfahren dies verlangt. |
Bei einem Produkt, für das kein Verfahren mit Benannter Stelle vorgeschrieben ist, kann der Hersteller die geltende Konformitätsbewertung selbst durchführen und die erforderliche Erklärung ausstellen. Der Wunsch eines Händlers nach einer unabhängigen Prüfung ist eine separate Geschäftsbedingung und kein Beleg dafür, dass eine Benannte Stelle gesetzlich vorgeschrieben ist.
Wenn die MDR gilt, richten Sie Klassifizierung und Konformitätsbewertung nach der tatsächlichen Klasse und den Eigenschaften des Produkts aus. Eine Benannte Stelle ist nur bei entsprechenden Verfahren vorgeschrieben; leiten Sie den Verfahrensweg nicht allein aus einer allgemeinen medizinischen Aussage ab.
Anforderungen an die klinische Bewertung gemäß MDR
Eine formelle klinische Bewertung nach MDR ist nur relevant, wenn das Produkt ein Medizinprodukt ist. Umfang und Tiefe richten sich nach Zweckbestimmung, Risiken, verfügbaren Nachweisen und geltenden Anforderungen. Eine Zahnbürste für Verbraucher benötigt nicht allein deshalb eine klinische Bewertung nach MDR, weil sie der Mundpflege dient.
Bei einem MDR-Produkt sollte die klinische Bewertung einschlägige klinische Daten prüfen und darlegen, wie diese die Sicherheit und Leistung für die Zweckbestimmung belegen. Je nach Fall können die Nachweise Folgendes umfassen:
- Literaturbewertung: Ermitteln und bewerten Sie einschlägige veröffentlichte Daten. Berücksichtigen Sie dabei die angewandten Methoden, die untersuchte Population, das Medizinprodukt und die Grenzen der Studie. Daten zu ähnlichen Medizinprodukten müssen für das zu bewertende Produkt relevant sein.
- Äquivalenz: Wenn Sie Daten eines anderen Produkts heranziehen, weisen Sie die Äquivalenz anhand der MDR-Kriterien nach, dokumentieren Sie diese und stellen Sie sicher, dass der Hersteller auf die erforderlichen Daten zugreifen darf. Ähnlichkeit allein rechtfertigt keine Übertragung klinischer Schlussfolgerungen.
- Klinische Prüfung: Ziehen Sie eine klinische Prüfung in Betracht, wenn die vorhandenen Nachweise relevante Fragen nicht ausreichend beantworten und das geltende Verfahren sie verlangt. ISO 14155 gilt für Planung, Durchführung und Berichterstattung klinischer Prüfungen mit menschlichen Teilnehmern.
- Klinische Nachbeobachtung nach dem Inverkehrbringen: Planen Sie eine klinische Nachbeobachtung nach dem Inverkehrbringen (PMCF), wenn sie für das Produkt und verbleibende Unsicherheiten erforderlich oder begründet ist. Bedarf und Umfang hängen vom Produkt und den Nachweisen ab; sie ist nicht pauschal für jedes Produkt ab Klasse IIa vorgeschrieben.
Aktualisieren Sie die klinische Bewertung und die zugehörigen Unterlagen, wenn neue Nachweise, Produktänderungen oder Informationen nach dem Inverkehrbringen die Bewertung beeinflussen. Ziehen Sie bei MDR-Produkten qualifizierte regulatorische oder klinische Fachleute hinzu.
CE- und UKCA-Kennzeichnung in Großbritannien und Nordirland
Großbritannien erkennt die CE-Kennzeichnung aufgrund der derzeitigen Anerkennungsregelungen weiterhin für viele Produktbereiche an; für Medizinprodukte gelten eigene Übergangsregeln. Nordirland hat einen gesonderten Rechtsrahmen. Prüfen Sie vor der Wahl der CE-, UKCA- oder CE-UKNI-Kennzeichnung den geltenden Rechtsrahmen, Produkttyp und aktuelle Leitlinien.
Unterscheiden Sie bei Produkten für den britischen Markt zwischen Großbritannien und Nordirland sowie zwischen allgemeinen Waren und Medizinprodukten. Die geltenden Anerkennungs- und Übergangsfristen hängen vom Produkt und den Vorschriften ab.
- CE und UKCA: Für viele Waren wird die CE-Kennzeichnung in Großbritannien nach den geltenden Regeln weiterhin anerkannt. Für Übergangsregelungen bei Medizinprodukten gelten eigene Bedingungen und Fristen.
- Regulatorische Aufsicht: Die MHRA beaufsichtigt die britischen Anforderungen an Medizinprodukte und deren Registrierung. Im Vereinigten Königreich zugelassene Stellen (UK Approved Bodies) und Benannte Stellen der EU haben unterschiedliche Benennungen und Zuständigkeitsbereiche.
- Dokumentation: Erstellen Sie technische Unterlagen und Kennzeichnung für den Zielmarkt nach den geltenden britischen Vorschriften. Prüfen Sie, welche vom Vereinigten Königreich bezeichneten Normen (designated standards) für das Produkt einschlägig sind, und berücksichtigen Sie deren veröffentlichte Fundstellen.
- Kennzeichnung: CE, UKCA und CE UKNI haben unterschiedliche Funktionen. Beachten Sie die Platzierungs- und Kennzeichnungsvorschriften für das jeweilige Produkt und den Markt.
- Übergangsregelungen für Medizinprodukte: Bestimmte CE-gekennzeichnete Medizinprodukte dürfen aufgrund von Übergangsregelungen für einen begrenzten Zeitraum weiterhin in Großbritannien in Verkehr gebracht werden. Prüfen Sie Produktkategorie, Konformitätsverfahren und geltende Bedingungen.
Bei einem Projekt für den EU- und den britischen Markt sind die jeweils geltenden Vorschriften für beide Zielmärkte zu ermitteln und die Zuständigkeiten frühzeitig mit Markeninhaber und Hersteller zu vereinbaren. Gemeinsame Nachweise können hilfreich sein, ersetzen aber nicht die getrennten Marktpflichten.
EU-Konformität mit einem OEM-/ODM-Partner planen
Relish Tech arbeitet mit Marken für Mundpflegeprodukte an OEM-/ODM-Projekten. Klären Sie für eine konkrete Markteinführung mit dem Hersteller, welche Spezifikationen, Lieferantenunterlagen, Muster und Prüfnachweise vorliegen, wer externe Bewertungen organisiert und wer für erforderliche Erklärungen verantwortlich ist. Erfahren Sie mehr über unsere OEM-/ODM-Projekte.
Die Pflichten zur Konformität hängen vom Produkt und der rechtlichen Rolle jedes Unternehmens ab. Prüfen Sie für das konkrete Projekt, welche einschlägigen Unternehmensunterlagen, Produktdokumente und Prüfnachweise vorliegen. Eine allgemeine Lieferantenerklärung reicht als Konformitätsnachweis nicht aus.
Stimmen Sie diese Punkte bei einem OEM-/ODM-Projekt mit dem Hersteller und gegebenenfalls externen Bewertungsstellen ab:
- Projektunterlagen: Stimmen Sie die Produktkonfiguration ab und sammeln Sie verfügbare Spezifikationen, Zeichnungen und Komponentenangaben für die Projektakte.
- Planung vor den Prüfungen: Klären Sie offene Fragen zu den geltenden Anforderungen und besprechen Sie den vorgesehenen Prüfumfang mit dem ausgewählten Labor oder einer qualifizierten Fachberatung.
- Prüfungskoordination: Wenn externe Prüfungen erforderlich sind, stimmen Sie Muster, Methoden, Zeitplan, Kosten und Umfang der Prüfberichte projektspezifisch direkt ab.
- Komponentenunterlagen: Fordern Sie bei den Lieferanten Angaben zu relevanten Materialien und Komponenten an und prüfen Sie anschließend, ob weitere Nachweise erforderlich sind.
- Kennzeichnung für die Zielmärkte: Erstellen Sie Anleitungen und Kennzeichnung für die Absatzmärkte in den dort geltenden Sprachen und nach den jeweiligen Inhaltsvorgaben.
- Lieferantendokumentation: Klären Sie, welche Qualitäts-, Betriebsstätten- und Fertigungsunterlagen für das Projekt bereitgestellt werden können und welchen Umfang sie jeweils abdecken.
Besprechen Sie mit unserem Team den Produktumfang, die Zielmärkte und die verfügbaren Projektnachweise. Anforderungen und Unterstützung richten sich nach dem konkreten Produkt und dem vereinbarten Projektumfang. Informieren Sie sich über unsere Zertifizierungen und sehen Sie die derzeit von Relish Tech veröffentlichten Unterlagen ein.
- Mindestbestellmenge: Standardmäßige kundenspezifische Bestellungen beginnen bei 1.000 Stück; kleinere Mengen können im Einzelfall geprüft werden.
- Zeitplan: Zeitpläne für Prüfungen, Dokumentation und Produktion hängen vom Produkt, den Nachweisen und dem Projektumfang ab. Klären Sie die aktuellen Termine vor einer Bestellung.
- Qualitätskontrollen: Vereinbaren Sie Prüfkriterien, Stichprobenplan und annehmbare Qualitätsgrenzlage (AQL) in der Projektspezifikation oder im Vertrag.
- Konformitätsunterlagen: Klären Sie, welche produktspezifischen Unterlagen und externen Prüfberichte für das Projekt verfügbar sind. Kein einzelnes Zertifikat und kein einzelner Bericht belegt die Einhaltung sämtlicher geltender Vorschriften.
Häufige Fehler beim Markteintritt von Mundpflegegeräten in die EU
Planen Sie den EU-Marktzugang, indem Sie jeder Anforderung ein verantwortliches Unternehmen zuordnen und Produktdesign, Dokumentation und Nachweise vor der Markteinführung aufeinander abstimmen.
- Planung von Dokumentation und Prüfungen: Bereiten Sie technische Informationen und Prüfmuster für das ausgewählte Bewertungsverfahren vor. Stimmen Sie Dokumentenprüfung und Laborarbeiten mit den beteiligten Stellen ab und stellen Sie sicher, dass jede Stelle die für ihren Prozessschritt erforderlichen Unterlagen erhält.
- Normausgaben: Prüfen Sie die einschlägigen harmonisierten Normen und ihre aktuellen EU-Fundstellen für das Produkt und die geltenden Vorschriften. Eine neue internationale Ausgabe ist nicht automatisch harmonisiert; eine ältere Ausgabe belegt für sich genommen keine Nichtkonformität. Maßgeblich sind das geltende Konformitätsverfahren und die verfügbaren Nachweise.
- Batterienachweise: UN 38.3 betrifft Transportprüfungen von Batterien und ist von der CE-Konformitätsbewertung des Gesamtprodukts getrennt. Ermitteln Sie die für Produkt und Versand geltenden Batterieanforderungen und Transportnachweise. Entdecken Sie unser Sortiment an elektrischen Zahnbürsten für weitere Produktinformationen.
- EMV-Planung: Wenn EMV-Anforderungen gelten, können eine technische Prüfung oder eine EMV-Vorprüfung helfen, Probleme vor der formellen Bewertung zu erkennen. Bedarf und Umfang hängen von der endgültigen Konfiguration und dem Prüfplan ab.
- RoHS-Nachweise: Sammeln Sie aktuelle Lieferantennachweise und bewerten Sie das Produkt auf Werkstoffebene unter Berücksichtigung geltender Grenzwerte und Ausnahmen. Ergänzende Prüfungen sind sinnvoll, wenn dies die Nachweislage oder Risikobewertung nahelegt.
- Sprachliche Anforderungen: Stellen Sie Anleitungen und Sicherheitsinformationen in den Sprachen bereit, die für die Zielmärkte und geltenden Produktvorschriften vorgeschrieben sind. Die Anforderungen unterscheiden sich je nach Produkt und Land; die Anleitungen müssen nicht für jede Artikelvariante in allen 24 EU-Amtssprachen vorliegen.
- Pflichten nach dem Inverkehrbringen: Führen Sie die nach den geltenden Produktvorschriften erforderlichen Prozesse nach dem Inverkehrbringen fort. Legen Sie fest, wie Rückmeldungen, Beschwerden und Sicherheitsprobleme erfasst und weitergeleitet werden, und unterscheiden Sie die Pflichten für Verbraucherprodukte von der MDR-Vigilanz.
Auf einen Blick
- Prüfen Sie zunächst, welche EU-Produktvorschriften gelten, bevor Sie entscheiden, ob eine CE-Kennzeichnung erforderlich ist.
- Ermitteln Sie die Vorschriften für Zweckbestimmung und Konfiguration des Produkts. EMV, Niederspannung, RoHS, GPSR und MDR haben unterschiedliche Anwendungsbereiche.
- Eine Zahnbürste ist nicht automatisch ein Medizinprodukt der MDR-Klasse I. Klassifizierung und Beteiligung einer Benannten Stelle richten sich nach dem geltenden Konformitätsverfahren.
- Klären Sie Projektumfang, Zuständigkeiten für Nachweise, Abhängigkeiten bei Prüfungen und Zeitplan frühzeitig, solange sich Konstruktionsentscheidungen noch anpassen lassen.
- Für Großbritannien, Nordirland und die EU gelten unterschiedliche Kennzeichnungs- und Übergangsregeln. Prüfen Sie den Zielmarkt und die für das Produkt geltenden Vorschriften.
- Vereinbaren Sie die Zuständigkeiten für Unterlagen, Prüfungen und Kennzeichnung mit Markeninhaber, Hersteller und etwaigen externen Bewertungsstellen.
EU-Produktanforderungen für Ihre Zahnbürste besprechen
Sie sind unsicher, welche Vorschriften für Ihr Produkt gelten? Teilen Sie dem Projektteam Verwendungszweck, Konfiguration und Zielmärkte mit, damit klar wird, welche Fragen eine produktspezifische Bewertung erfordern.
Konformitätsbewertung anfragenPlanen Sie die Markteinführung in der EU?
Wenn Sie ein Mundpflegeprodukt für die EU entwickeln, können wir den Umfang des OEM-/ODM-Projekts, verfügbare Produktinformationen und die Unterlagen für den nächsten Bewertungsschritt besprechen.
Kontaktieren Sie unser TeamHäufig gestellte Fragen
Quellen
- Europäische Kommission. "Verordnung (EU) 2017/745 über Medizinprodukte." Amtsblatt der Europäischen Union. https://eur-lex.europa.eu/eli/reg/2017/745/oj
- Europäische Kommission. "Richtlinie 2014/30/EU über die elektromagnetische Verträglichkeit." Amtsblatt der Europäischen Union. https://eur-lex.europa.eu/eli/dir/2014/30/oj
- Europäische Kommission. "Richtlinie 2014/35/EU zur Harmonisierung der Rechtsvorschriften der Mitgliedstaaten betreffend elektrisches Betriebsmittel zur Verwendung innerhalb bestimmter Spannungsgrenzen." Amtsblatt der Europäischen Union. https://eur-lex.europa.eu/eli/dir/2014/35/oj
- Europäisches Parlament und Rat. "Richtlinie 2011/65/EU (RoHS) zur Beschränkung der Verwendung bestimmter gefährlicher Stoffe in Elektro- und Elektronikgeräten." Amtsblatt der Europäischen Union. https://eur-lex.europa.eu/eli/dir/2011/65/oj
- British Standards Institution. "BS EN ISO 14971:2019 Medizinprodukte – Anwendung des Risikomanagements auf Medizinprodukte." BSI Standards Limited.
- Europäische Kommission. „MDCG 2019-15 rev.1: Guidance notes for manufacturers of Class I medical devices.“ Offizielle Leitlinie und Dokument: MDCG 2019-15 rev.1
- Regierung des Vereinigten Königreichs. „Regulating medical devices in the UK.“ Regulierung von Medizinprodukten im Vereinigten Königreich
- Europäische Kommission. „CE marking: placing products on the EU market.“ Leitfaden der EU zur CE-Kennzeichnung
- Europäisches Parlament und Rat. „Verordnung (EU) 2023/988 über die allgemeine Produktsicherheit.“ Verordnung über die allgemeine Produktsicherheit
- Europäische Kommission. „EUDAMED: erste vier Module seit dem 28. Mai 2026 verpflichtend.“ Aktualisierung der Europäischen Kommission
- U.S. Food and Drug Administration. „Product Classification: Powered toothbrush (JEQ, 21 CFR 872.6865).“ FDA-Produktklassifizierung