

Marquage CE des brosses à dents électriques : guide d’accès au marché de l’UE (2026)
Guide pratique du marquage CE dans l’UE pour les brosses à dents électriques : évaluez la destination du produit, identifiez les exigences applicables, préparez la documentation technique et déterminez si un organisme notifié est requis.
Exigences de l’UE pour le marquage CE des brosses à dents électriques
Pour préparer la vente d’une brosse à dents électrique dans l’UE, identifiez la législation applicable à sa conception et à son usage prévu. Évaluez sa conformité, constituez la documentation technique requise et la déclaration UE de conformité, puis apposez le marquage CE lorsque la procédure applicable l’exige. Veillez à ce que le modèle, les éléments de preuve et les allégations commerciales restent dans le périmètre évalué.
Une brosse à dents électrique peut relever de plusieurs règles selon sa conception, son alimentation, ses fonctions radio, ses matériaux et son usage prévu. L’évaluation peut porter sur la sécurité électrique, la compatibilité électromagnétique, les restrictions chimiques et les obligations générales de sécurité des produits. Ces exigences ne donnent pas toutes lieu à un marquage CE distinct, et toutes ne s’appliquent pas à chaque configuration.
Les détaillants et les places de marché peuvent demander des documents de conformité propres au produit lors du référencement ou de la mise en vente. Leurs exigences varient selon le produit et le canal de vente ; elles ne remplacent pas l’évaluation réglementaire qui incombe au fabricant.
Effectuez tôt l’analyse des risques, les essais sur échantillons et la vérification des documents fournisseurs afin de repérer les problèmes de conception pendant qu’il est encore possible d’y remédier. Consignez les résultats et les actions correctives dans le dossier du projet.
Pour les marques d’hygiène bucco-dentaire qui s’approvisionnent en Chine, définissez dès le début avec le fabricant qui fournira les spécifications, les informations sur les composants, les échantillons et les autres documents du projet. Lisez notre guide OEM pour brosses à dents électriques pour en savoir plus sur la planification d’un projet produit.
Quelles exigences de l’UE peuvent s’appliquer aux brosses à dents électriques ?
Commencez par définir l’usage prévu du produit, sa conception technique, sa source d’alimentation, ses fonctions radio, ses allégations et ses marchés cibles. Utilisez ces éléments pour déterminer la législation de l’UE applicable et la procédure d’évaluation de la conformité ; ne partez pas du principe que toutes les brosses à dents électriques suivent la même liste de contrôle.
Règlement (UE) 2017/745 relatif aux dispositifs médicaux (RDM, le cas échéant)
Le règlement (UE) 2017/745 (RDM) s’applique lorsqu’un produit répond à la définition légale d’un dispositif médical, notamment au regard de la destination indiquée par son fabricant. Une brosse à dents n’est pas automatiquement un dispositif médical parce qu’elle nettoie les dents ou que son marketing mentionne la plaque dentaire. Examinez ensemble la destination, l’étiquetage et les allégations avant de décider si le RDM s’applique.
Si le RDM s’applique, la classification suit les règles de son annexe VIII ainsi que la destination et les caractéristiques du dispositif. Certains dispositifs de classe I peuvent suivre une procédure de conformité sous la responsabilité du fabricant ; certaines catégories de classe I nécessitent toutefois l’intervention d’un organisme notifié, tout comme les classes de risque plus élevé en règle générale. Ne déterminez pas une classe à partir d’une seule formule marketing.
Pour un dispositif relevant du RDM, le fabricant doit respecter les exigences correspondant à sa classe et à son rôle, notamment les obligations d’enregistrement et d’identification unique des dispositifs (UDI) applicables. Les obligations EUDAMED varient selon le dispositif et l’opérateur économique. Depuis le 28 mai 2026, les quatre premiers modules d’EUDAMED sont obligatoires pour les activités couvertes par ces modules.
Compatibilité électromagnétique (CEM)
Évaluez la compatibilité électromagnétique du produit fini et de sa configuration au titre de la directive 2014/30/UE lorsqu’elle s’applique. La conception, le système de charge, les câbles et l’environnement d’utilisation prévu peuvent influer sur cette évaluation.
Le plan d’essais et les normes dépendent du produit et de la législation applicable. Un laboratoire peut évaluer les émissions et l’immunité selon des normes adaptées à la configuration finale et aux références européennes en vigueur ; une même liste d’essais n’est pas obligatoire pour toutes les brosses à dents.
Évaluez la base de charge ou l’adaptateur dans le cadre de la configuration complète. La directive 2014/53/UE relative aux équipements radioélectriques peut s’appliquer si le produit utilise intentionnellement un équipement radio ; la charge par induction, à elle seule, ne transforme pas automatiquement une brosse à dents en produit radio.
Directive basse tension 2014/35/UE (dans les limites de tension prévues)
La directive 2014/35/UE couvre les équipements électriques conçus pour fonctionner entre 50 et 1 000 V en courant alternatif ou entre 75 et 1 500 V en courant continu. Une brosse alimentée par batterie peut se situer en dessous de ces limites, tandis qu’un adaptateur secteur ou un autre équipement de la chaîne d’approvisionnement peut nécessiter une évaluation distincte de son périmètre.
Évaluez le chargeur ou l’adaptateur au regard des limites de tension et des règles de sécurité applicables. Pour les appareils ménagers d’hygiène bucco-dentaire, la norme IEC 60335-2-52 peut être pertinente avec l’IEC 60335-1, selon le produit, l’édition applicable et le statut de la norme dans l’UE. Le plan d’essais doit correspondre aux équipements effectivement mis sur le marché.
Une brosse à dents électrique destinée aux consommateurs qui ne relève pas de la directive basse tension peut rester soumise à d’autres règles de sécurité des produits. Le règlement général sur la sécurité des produits (UE) 2023/988 s’applique depuis le 13 décembre 2024 aux produits de consommation entrant dans son champ et complète les règles sectorielles ; il ne constitue pas en lui-même une procédure de marquage CE.
Directive RoHS 2011/65/UE
La directive RoHS 2011/65/UE limite certaines substances dans les équipements électriques et électroniques qui relèvent de son champ. Il faut déterminer la catégorie de produit applicable et les éventuelles exemptions ; ne classez pas toutes les brosses à dents en catégorie 11 sans vérifier la classification juridique.
Les substances restreintes comprennent le plomb, le mercure, le cadmium, le chrome hexavalent, les PBB, les PBDE et quatre phtalates : DEHP, BBP, DBP et DIBP. Sous réserve du champ d’application et des exemptions de la directive, les limites s’appliquent au niveau des matériaux homogènes. Les informations fournisseurs, les nomenclatures et des essais ciblés peuvent étayer l’évaluation.
Pour un projet OEM, recueillez auprès des fournisseurs concernés des informations à jour sur les matériaux et les composants, notamment la batterie, le moteur, l’électronique et le boîtier. Confrontez les éléments disponibles à la configuration du produit et aux exigences applicables ; une déclaration fournisseur ne répond pas nécessairement à toutes les questions de conformité.
Applicabilité du RDM
Le RDM ne s’applique que si le produit répond à la définition d’un dispositif médical. La destination et la classification déterminent la procédure de conformité.
Exigences CEM
Évaluez l’applicabilité de la directive au regard du produit fini et de sa configuration. Choisissez des éléments de preuve relatifs aux émissions et à l’immunité adaptés aux règles applicables.
Exigences de la directive basse tension
Elle s’applique aux équipements compris dans ses limites de tension. Un adaptateur secteur peut devoir être évalué même si la brosse alimentée par batterie se situe elle-même en dessous de ces limites.
Champ d’application de RoHS
Évaluez si l’équipement relève de RoHS, sa catégorie, les limites de substances applicables et les éventuelles exemptions ; consignez les éléments de preuve au niveau des matériaux.
Cadre pratique pour planifier l’évaluation de la conformité CE
Définissez la séquence d’évaluation de la conformité à partir de la destination du produit, de sa configuration finale, des marchés visés et de la législation applicable. Constituez la documentation technique au fur et à mesure de l’élaboration du plan d’essais et des éléments de preuve.
Identifier les exigences applicables
Documentez la configuration du produit, sa destination, ses allégations, les marchés visés et la législation applicable. Identifiez la procédure d’évaluation de la conformité et les normes pertinentes, puis consignez les raisons de ces choix et les points restant à clarifier.
Effectuer une analyse des risques
Examinez les dangers prévisibles, notamment ceux liés à la batterie et à la charge, à la pénétration de liquides, au détachement de la tête de brosse, aux défaillances électriques ou mécaniques et aux erreurs d’utilisation pendant le nettoyage ou la charge. Reliez chaque danger à une mesure de conception ou à une étape de vérification, au moyen d’une méthode de gestion des risques adaptée au produit et à sa procédure réglementaire.
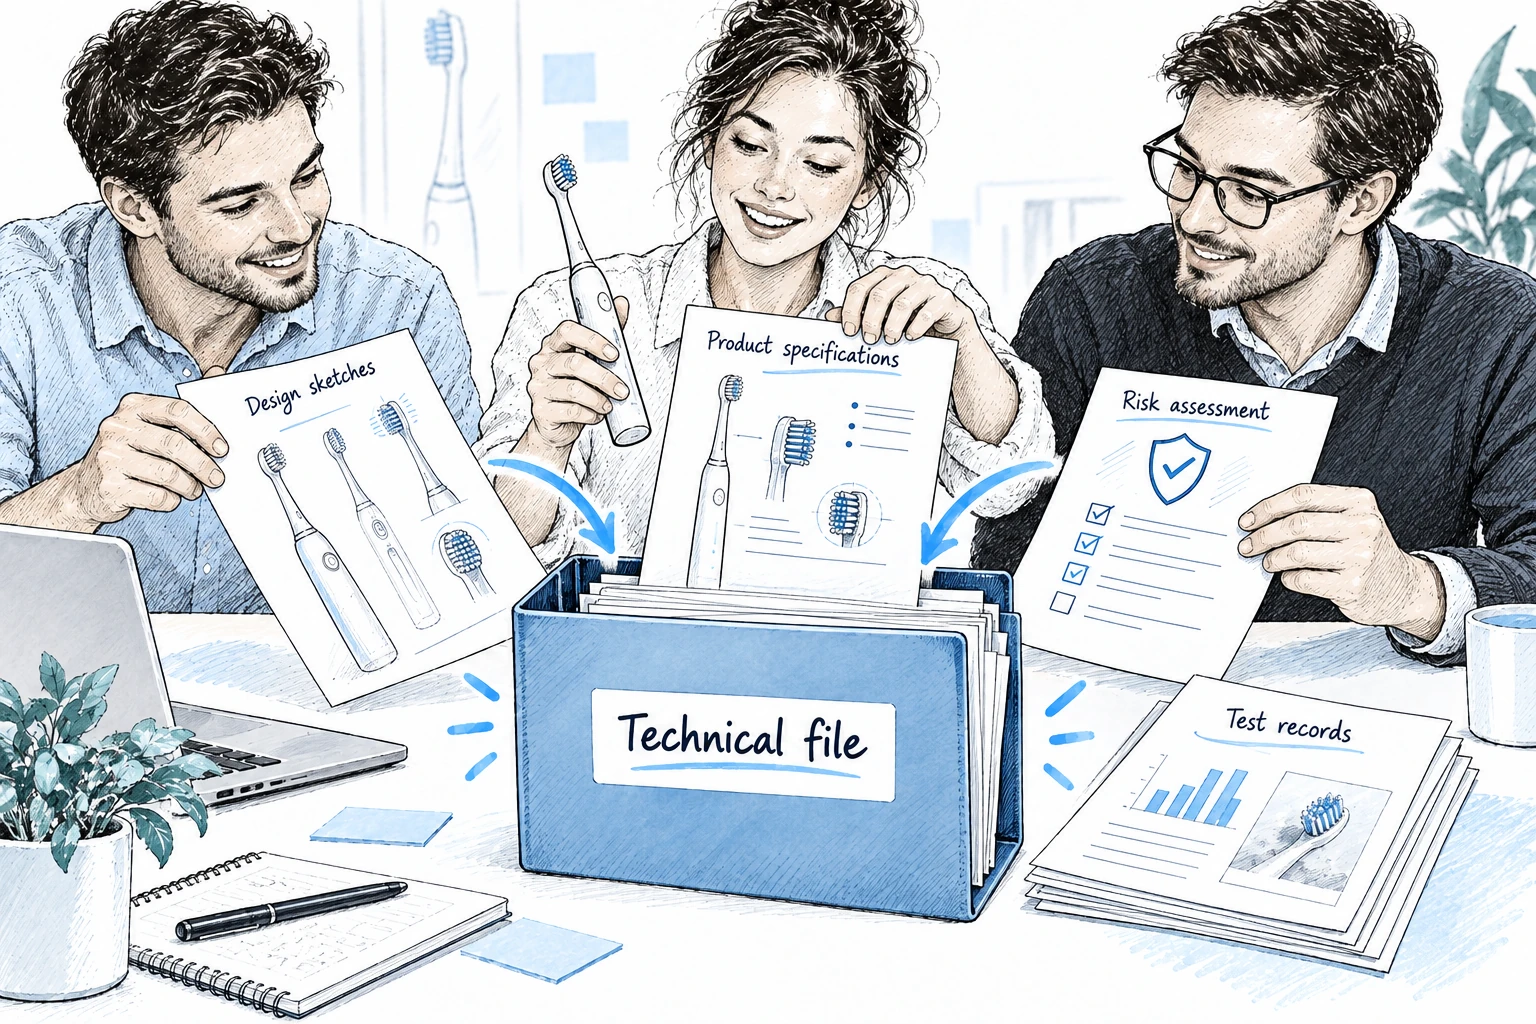
Constituer le dossier technique
Élaborez la documentation technique à mesure que la conception et les éléments de preuve se développent. Selon les règles applicables, elle peut comprendre les spécifications du produit, les plans, la nomenclature, les dossiers de risques, les informations fournisseurs, les résultats d’essais, l’étiquetage et les déclarations requises. N’attendez pas de disposer de tous les rapports d’essais pour commencer à constituer le dossier.
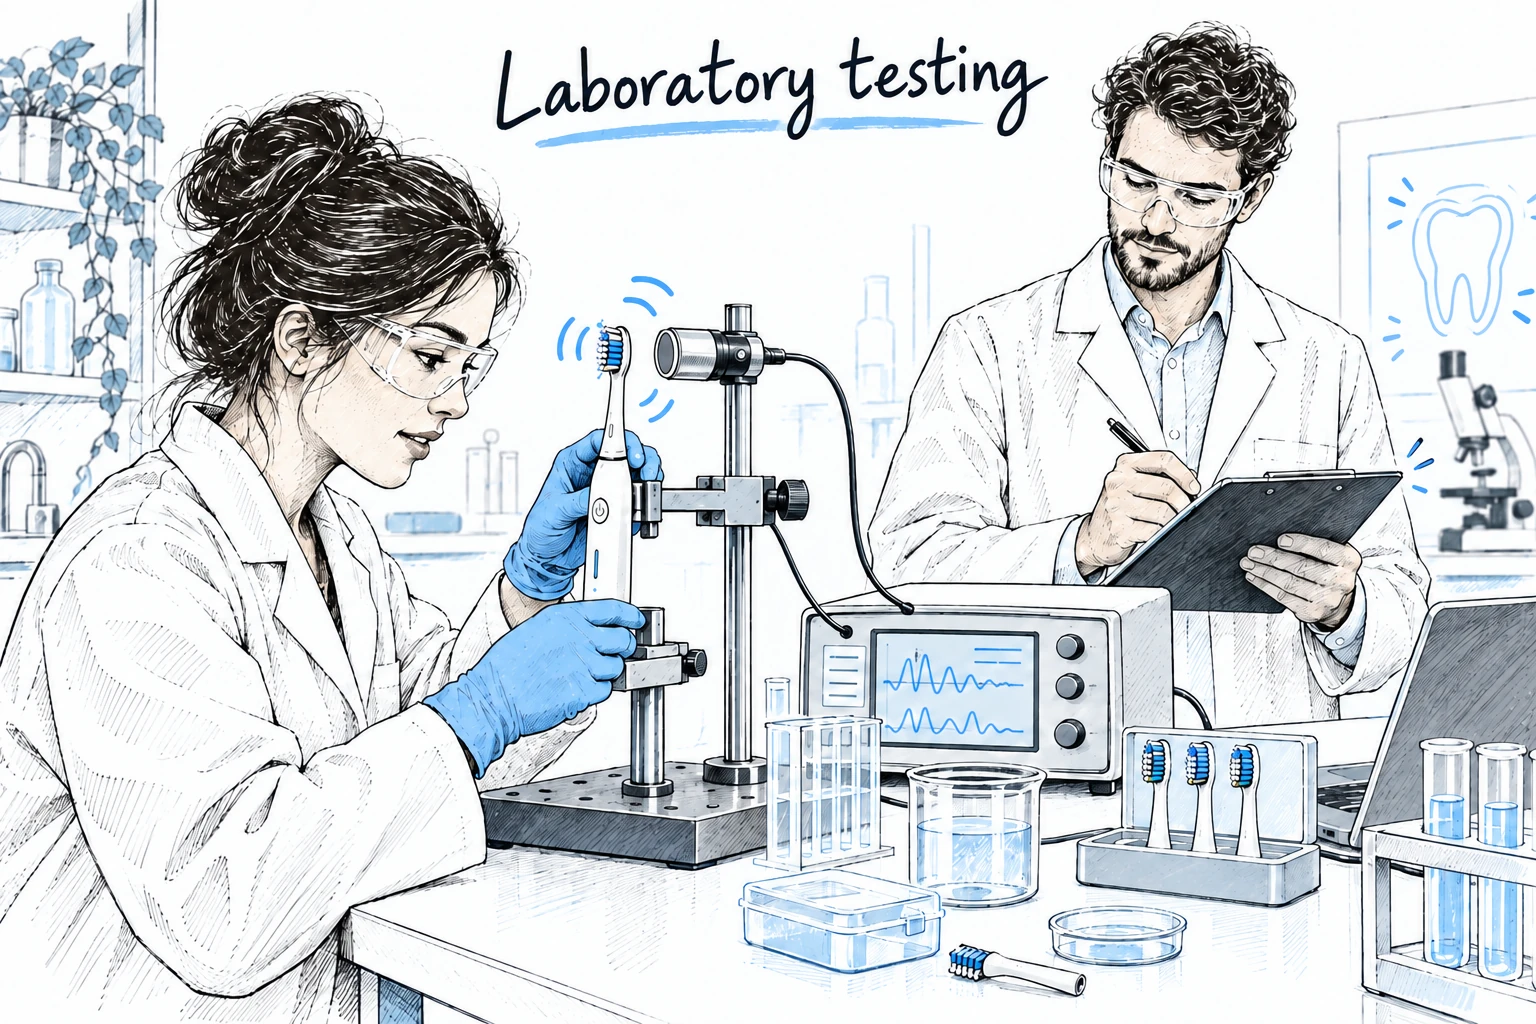
Effectuer des tests en laboratoire
Établissez le plan d’essais à partir de la configuration finale. Recensez les essais de sécurité électrique et de CEM correspondant aux exigences applicables, et réunissez les éléments RoHS relatifs aux substances restreintes au niveau des matériaux homogènes. Identifiez les modèles, accessoires, méthodes d’essai, échantillons, déclarations fournisseurs et éventuels essais de laboratoire ciblés.
Évaluation clinique (uniquement pour les dispositifs relevant du RDM)
Pour un produit relevant du RDM, préparez une évaluation clinique fondée sur des données cliniques appropriées et une analyse raisonnée de la sécurité et des performances. La norme ISO 14155 porte sur les investigations cliniques impliquant des sujets humains ; elle ne s’applique pas à toute évaluation clinique. Une investigation clinique n’est nécessaire que si elle est requise pour combler une lacune dans les preuves et au regard des règles applicables.
Maintenir les processus qualité
Maintenez des processus qualité adaptés aux obligations légales du fabricant et au produit. Un certificat ISO particulier n’est pas automatiquement exigé pour chaque produit de consommation ou chaque classe RDM ; si une procédure avec organisme notifié ou une autre règle impose un système qualité, confirmez le périmètre et les preuves attendues.
Examen par un organisme notifié (si requis)
Recourez à un organisme notifié lorsque la procédure de conformité applicable l’exige. Il évalue le périmètre pertinent dans le cadre de sa désignation ; tout certificat est limité à ce périmètre et ne remplace pas les autres obligations du fabricant.
Émettre une déclaration de conformité
Pour les équipements couverts par la directive CEM ou la directive RoHS, le fabricant doit conserver la déclaration UE de conformité et la documentation technique pendant 10 ans après la mise sur le marché de l’équipement. Vérifiez la législation applicable à chaque produit et l’opérateur économique auquel incombe chaque obligation de conservation ; d’autres règles peuvent prévoir des délais différents.
Apposer le marquage CE
Apposez le marquage CE uniquement lorsqu’il est requis et après l’achèvement de l’évaluation de conformité applicable. Respectez les règles de positionnement et de taille propres à la législation concernée, y compris les exceptions ; n’ajoutez le numéro d’un organisme notifié que si la procédure l’exige.
Établir une surveillance après commercialisation
Mettez en place un processus de suivi après commercialisation pour consigner les réclamations des clients, les lots concernés, les produits non conformes et les actions correctives. Définissez comment l’équipe enquête, assure la traçabilité des lots, documente ses conclusions et fait remonter les incidents de sécurité aux responsables chargés des déclarations réglementaires.
Voies sous la responsabilité du fabricant et avec organisme notifié
Certaines procédures de conformité exigent un organisme notifié, notamment pour certaines classes RDM. Identifiez la classification et la procédure applicables avant de comparer les besoins d’évaluation ; le tableau ci-dessous présente les principales voies pertinentes pour ce produit.
| Facteur | Procédure sous la responsabilité du fabricant | Procédure avec organisme notifié |
|---|---|---|
| Exigence de la procédure | Évaluation menée par le fabricant lorsque la législation applicable l’autorise et qu’aucune procédure avec organisme notifié n’est requise | Requise uniquement pour les procédures de conformité qui prévoient un organisme notifié, notamment de nombreux dispositifs RDM à risque plus élevé et certaines catégories de classe I |
| Calendrier | Établissez le calendrier après avoir confirmé la disponibilité des échantillons, le plan d’essais et tout examen externe. | Confirmez auprès de l’organisme notifié le calendrier de dépôt, d’examen et d’audit pour la procédure choisie. |
| Coût | Propre au projet ; confirmez les coûts des essais et de la documentation pour le produit | Propre au projet ; demandez un devis à jour pour l’évaluation requise |
| Ce que cela démontre | Le fabricant documente la conformité et reste responsable du produit | Évaluation indépendante dans le périmètre de désignation de l’organisme notifié, lorsqu’elle est requise |
| Évaluation du système qualité | Maintenez les processus qualité et les dossiers exigés par la législation applicable. | Évaluation du système qualité et audits par l’organisme notifié lorsque la procédure choisie l’exige. |
| Modifications du produit | Réévaluez les exigences concernées et mettez à jour, si nécessaire, la documentation technique et la déclaration. | Informez l’organisme notifié ou obtenez une évaluation complémentaire lorsque la procédure applicable l’exige. |
Pour un produit qui n’est pas soumis à une procédure avec organisme notifié, le fabricant peut effectuer l’évaluation de conformité applicable et établir la déclaration requise. La préférence d’un détaillant pour un examen par un tiers constitue une condition commerciale distincte ; elle ne prouve pas qu’un organisme notifié est légalement requis.
Si le RDM s’applique, utilisez les règles de classification et les options d’évaluation de conformité correspondant à la classe et aux caractéristiques réelles du dispositif. L’intervention d’un organisme notifié est obligatoire uniquement pour les procédures qui l’exigent ; ne déduisez pas la procédure d’une simple allégation médicale générale.
Exigences d’évaluation clinique au titre du RDM
Une évaluation clinique formelle au titre du RDM est pertinente uniquement si le produit est un dispositif médical. Son niveau de détail doit tenir compte de la destination, des risques, des preuves disponibles et des exigences applicables ; une brosse à dents destinée au grand public n’a pas besoin d’une évaluation clinique RDM du seul fait qu’il s’agit d’un produit d’hygiène bucco-dentaire.
Pour un dispositif relevant du RDM, l’évaluation clinique doit examiner les données cliniques pertinentes et expliquer comment elles étayent la sécurité et les performances du dispositif pour sa destination. Selon le cas, les données peuvent inclure :
- Revue de la littérature : Identifiez et évaluez les données publiées pertinentes, notamment leurs méthodes, leur population, le dispositif étudié et leurs limites. Les données relatives à un dispositif similaire doivent être pertinentes pour le produit évalué.
- Équivalence : Si vous vous appuyez sur les données d’un autre dispositif, établissez et documentez l’équivalence selon les critères du RDM et assurez-vous que le fabricant dispose de l’accès nécessaire aux données. Une simple similarité ne justifie pas le transfert de conclusions cliniques.
- Investigation clinique : Envisagez une investigation lorsque les preuves existantes ne répondent pas suffisamment aux questions pertinentes et que la procédure applicable l’exige. La norme ISO 14155 porte sur la conception, la conduite et l’établissement des rapports d’investigations cliniques impliquant des sujets humains.
- Suivi clinique après commercialisation : Prévoyez un suivi clinique après commercialisation (PMCF) lorsqu’il est requis ou justifié au regard du dispositif et des incertitudes qui subsistent. Sa nécessité et son périmètre dépendent du dispositif et des données disponibles ; le classement en classe IIa ou supérieure ne suffit pas, à lui seul, à déterminer cette obligation.
Mettez à jour l’évaluation clinique et les dossiers justificatifs lorsque de nouvelles données, des modifications du produit ou des informations après commercialisation influent sur l’évaluation. Pour un dispositif RDM, faites appel à une expertise réglementaire ou clinique qualifiée.
Marquage CE et UKCA en Grande-Bretagne et en Irlande du Nord
La Grande-Bretagne continue d’accepter le marquage CE pour de nombreux régimes de produits dans le cadre des dispositions de reconnaissance en vigueur ; les dispositifs médicaux suivent des règles transitoires distinctes. L’Irlande du Nord relève d’un cadre différent. Vérifiez le régime applicable, le type de produit et les recommandations à jour avant de choisir le marquage CE, UKCA ou CE UKNI.
Pour les produits mis sur le marché britannique, distinguez la Grande-Bretagne de l’Irlande du Nord, ainsi que les biens manufacturés courants des dispositifs médicaux. La reconnaissance et les dates de transition applicables dépendent du produit et de la législation.
- Marquages CE et UKCA : Pour de nombreux biens manufacturés, le marquage CE reste reconnu en Grande-Bretagne selon les règles en vigueur. Les dispositions transitoires relatives aux dispositifs médicaux ont leurs propres conditions et dates.
- Surveillance réglementaire : La MHRA supervise les exigences et les enregistrements britanniques relatifs aux dispositifs médicaux. Les organismes agréés du Royaume-Uni et les organismes notifiés de l’UE ont des désignations et des périmètres distincts.
- Documentation : Préparez la documentation technique et l’étiquetage pour le marché cible et les règles britanniques applicables. Vérifiez les normes au regard des références désignées pertinentes et du périmètre du produit.
- Marquage : Les marquages CE, UKCA et CE UKNI ont des rôles différents. Respectez les règles d’emplacement et d’étiquetage propres au produit et au marché.
- Transition applicable aux dispositifs médicaux : Certains dispositifs médicaux marqués CE peuvent rester sur le marché de Grande-Bretagne pendant une période définie au titre des dispositions transitoires. Vérifiez la catégorie du dispositif, la procédure de conformité et les conditions en vigueur.
Pour un projet destiné à la fois à l’UE et au Royaume-Uni, identifiez les règles applicables à chaque marché et convenez rapidement des responsabilités avec le propriétaire de la marque et le fabricant. Des preuves communes peuvent être utiles, mais elles ne suppriment pas les obligations propres à chaque marché.
Planifier la conformité européenne avec un partenaire OEM/ODM
Relish Tech accompagne les marques d’hygiène bucco-dentaire dans leurs projets OEM/ODM. Pour un lancement précis, convenez avec le fabricant des spécifications, dossiers fournisseurs, échantillons et résultats d’essais disponibles, de la personne chargée d’organiser toute évaluation externe et de celle responsable des déclarations requises. Découvrez nos projets OEM/ODM.
Les responsabilités en matière de conformité dépendent du produit et du rôle juridique de chaque entreprise. Vérifiez, pour le projet concerné, les documents de l’entreprise, la documentation du produit et les résultats d’essais disponibles ; une déclaration générale du fournisseur ne prouve pas, à elle seule, la conformité.
Pour un projet OEM/ODM, coordonnez les points suivants avec le fabricant et les éventuels prestataires d’évaluation externe :
- Documentation du projet : Convenez de la configuration du produit et rassemblez les spécifications, plans et informations sur les composants disponibles pour le dossier du projet.
- Planification avant les essais : Identifiez les points à clarifier concernant les exigences applicables et examinez le périmètre d’essais envisagé avec le laboratoire choisi ou un conseiller qualifié.
- Coordination des essais : Si des essais externes sont nécessaires, convenez directement pour le projet des échantillons, méthodes, délais, coûts et du périmètre des rapports.
- Dossiers des composants : Demandez aux fournisseurs les informations sur les matériaux et composants concernés, puis déterminez si des preuves complémentaires sont nécessaires.
- Étiquetage adapté aux marchés cibles : Préparez les notices et l’étiquetage pour les marchés de destination, conformément aux règles linguistiques et de contenu qui s’y appliquent.
- Documentation fournisseur : Confirmez quels documents relatifs à la qualité, aux installations et à la fabrication peuvent être communiqués pour le projet, ainsi que le périmètre couvert par chacun.
Discutez avec notre équipe du périmètre du produit, des marchés visés et des éléments de preuve disponibles pour le projet. Les exigences et l’assistance dépendent du produit et du périmètre convenu. Consultez les informations sur nos certifications pour connaître les documents actuellement publiés par Relish Tech.
- Quantité minimale de commande : Les commandes personnalisées standard commencent à 1 000 unités ; des quantités inférieures peuvent être étudiées au cas par cas.
- Calendrier : Les délais d’essais, de documentation et de production dépendent du produit, des preuves disponibles et du périmètre du projet. Confirmez les délais en vigueur avant de passer commande.
- Contrôles qualité : Convenez des critères d’inspection, du plan d’échantillonnage et de la limite de qualité acceptable (AQL) dans le cahier des charges du projet ou le contrat.
- Documents de conformité : Confirmez quels documents propres au produit et quels rapports d’essais externes sont disponibles pour le projet. Aucun certificat ni rapport unique ne démontre la conformité à toutes les règles applicables.
Erreurs fréquentes lors de la commercialisation d’appareils d’hygiène bucco-dentaire dans l’UE
Planifiez l’accès au marché de l’UE en attribuant chaque exigence à l’entreprise responsable et en harmonisant la conception, la documentation et les preuves avant le lancement.
- Planification de la documentation et des essais : Préparez les informations techniques et les échantillons d’essai pour la procédure d’évaluation choisie. Coordonnez l’examen des documents et les travaux de laboratoire avec les organismes concernés, et veillez à ce que chacun reçoive les pièces nécessaires à son rôle.
- Éditions des normes : Vérifiez les normes harmonisées applicables et leurs références européennes en vigueur pour le produit et la législation concernés. Une nouvelle édition internationale n’est pas automatiquement harmonisée, et une édition plus ancienne ne prouve pas à elle seule une non-conformité ; évaluez la procédure juridique et les preuves applicables.
- Éléments de preuve relatifs aux batteries : La section 38.3 du Manuel d’épreuves et de critères de l’ONU porte sur les essais des batteries en vue de leur transport ; elle est distincte de l’évaluation de conformité CE du produit complet. Identifiez les règles relatives aux batteries et les documents de transport applicables au produit et à l’expédition. Découvrez notre gamme de brosses à dents électriques pour obtenir des informations sur les produits.
- Planification CEM : Lorsque les exigences CEM s’appliquent, une revue technique ou un préessai de conformité peut aider à repérer les problèmes avant l’évaluation formelle. Le besoin et le périmètre dépendent de la configuration finale et du plan d’essais.
- Éléments de preuve RoHS : Rassemblez les preuves RoHS à jour auprès des fournisseurs et évaluez le produit au niveau des matériaux, y compris les limites et exemptions applicables. Ajoutez des essais lorsque les preuves disponibles ou l’analyse des risques le justifient.
- Exigences linguistiques : Fournissez les notices et les informations de sécurité dans les langues exigées par les marchés de destination et les règles applicables au produit. Les exigences varient selon le produit et le pays ; elles n’imposent pas de traduire les notices de chaque référence dans les 24 langues officielles de l’UE.
- Obligations après commercialisation : Maintenez les processus après commercialisation exigés par la législation applicable au produit. Définissez comment les retours, réclamations et problèmes de sécurité sont consignés et transmis, en distinguant les obligations relatives aux produits de consommation de la vigilance RDM.
Les points à retenir
- Vérifiez quelle législation européenne sur les produits s’applique avant de déterminer si le marquage CE est requis.
- Identifiez les règles correspondant à l’usage prévu et à la configuration du produit. Les champs d’application de la CEM, des exigences de tension, de RoHS, du règlement général sur la sécurité des produits et du RDM diffèrent.
- Une brosse à dents ne relève pas automatiquement de la classe I du RDM. La classification et l’intervention d’un organisme notifié dépendent de la procédure juridique applicable.
- Définissez tôt le périmètre du projet, qui doit fournir les justificatifs, les conditions préalables aux essais et le calendrier, tant que les choix de conception peuvent encore être ajustés.
- La Grande-Bretagne, l’Irlande du Nord et l’UE suivent des règles distinctes de marquage et de transition ; vérifiez le marché de destination et le régime applicable au produit.
- Convenez de la répartition des responsabilités en matière de documents, d’essais et d’étiquetage avec le propriétaire de la marque, le fabricant et tout prestataire d’évaluation externe.
Échangeons sur les exigences européennes applicables à votre brosse à dents
Vous ne savez pas quelles règles s’appliquent à votre produit ? Communiquez à l’équipe projet son usage prévu, sa configuration et ses marchés cibles afin d’identifier les questions qui nécessitent une évaluation propre au produit.
Demander une évaluation de conformitéVous préparez un lancement sur le marché de l’UE ?
Si vous développez un produit d’hygiène bucco-dentaire pour l’UE, nous pouvons discuter du périmètre du projet OEM/ODM, des informations produit disponibles et des documents nécessaires à la prochaine étape d’évaluation.
Contacter notre équipeQuestions fréquentes
Références
- Commission européenne. " Règlement (UE) 2017/745 relatif aux dispositifs médicaux. " Journal officiel de l'Union européenne. https://eur-lex.europa.eu/eli/reg/2017/745/oj
- Commission européenne. " Directive 2014/30/UE relative à la compatibilité électromagnétique. " Journal officiel de l'Union européenne. https://eur-lex.europa.eu/eli/dir/2014/30/oj
- Commission européenne. " Directive 2014/35/UE relative au matériel électrique destiné à être employé dans certaines limites de tension. " Journal officiel de l'Union européenne. https://eur-lex.europa.eu/eli/dir/2014/35/oj
- Parlement européen et Conseil. " Directive 2011/65/UE (RoHS) relative à la limitation de l'utilisation de certaines substances dangereuses dans les équipements électriques et électroniques. " Journal officiel de l'Union européenne. https://eur-lex.europa.eu/eli/dir/2011/65/oj
- British Standards Institution. " BS EN ISO 14971:2019 Dispositifs médicaux — Application de la gestion des risques aux dispositifs médicaux. " BSI Standards Limited.
- Commission européenne. « MDCG 2019-15 rev.1: Guidance notes for manufacturers of Class I medical devices ». Recommandations officielles et document : MDCG 2019-15 rev.1
- Gouvernement britannique. « Regulating medical devices in the UK ». Réglementation des dispositifs médicaux au Royaume-Uni
- Commission européenne. « CE marking: placing products on the EU market ». Guide de la Commission européenne sur le marquage CE
- Parlement européen et Conseil. « Règlement (UE) 2023/988 relatif à la sécurité générale des produits ». Règlement général sur la sécurité des produits
- Commission européenne. « EUDAMED : les quatre premiers modules obligatoires depuis le 28 mai 2026 ». Mise à jour de la Commission européenne
- U.S. Food and Drug Administration. « Product Classification: Powered toothbrush (JEQ, 21 CFR 872.6865) ». Classification FDA des produits