

Marcatura CE degli spazzolini elettrici: guida all’accesso al mercato UE (2026)
Guida pratica alla marcatura CE UE per gli spazzolini elettrici: valutare la destinazione d’uso, individuare i requisiti applicabili, preparare la documentazione tecnica e stabilire se è necessario un organismo notificato.
Requisiti UE per gli spazzolini elettrici: marcatura CE e conformità
Per commercializzare uno spazzolino elettrico nell’UE, individuate la normativa applicabile alla sua progettazione e destinazione d’uso. Valutate la conformità, predisponete la documentazione tecnica e la dichiarazione UE di conformità richieste e apponete la marcatura CE quando lo prevede la procedura applicabile. Il modello, la documentazione di supporto e le affermazioni commerciali devono corrispondere all’ambito valutato.
Uno spazzolino elettrico può essere soggetto a diverse norme di prodotto in base a progettazione, alimentazione, funzioni radio, materiali e destinazione d’uso. La valutazione può comprendere sicurezza elettrica, compatibilità elettromagnetica, restrizioni sulle sostanze chimiche e obblighi generali di sicurezza dei prodotti. Non tutti questi requisiti comportano una marcatura CE distinta e non ogni norma si applica a tutte le configurazioni.
Rivenditori e piattaforme di vendita online possono richiedere documenti di conformità specifici del prodotto nell’ambito delle proprie procedure di ammissione dei venditori o di pubblicazione delle schede prodotto. I requisiti variano in base al prodotto e al canale di vendita e non sostituiscono la valutazione degli obblighi normativi a carico del fabbricante.
Avviate tempestivamente le valutazioni dei rischi, le prove sui campioni e i controlli dei documenti dei fornitori, così da individuare i problemi di progettazione quando è ancora possibile intervenire. Registrate i risultati e le azioni correttive nel fascicolo di progetto.
I marchi di igiene orale che si riforniscono in Cina dovrebbero concordare sin dall’inizio con il fabbricante chi fornirà specifiche, informazioni sui componenti, campioni e altri documenti di progetto. Consultate la nostra guida OEM agli spazzolini elettrici per approfondire la pianificazione dello sviluppo di un prodotto.
Quali requisiti UE possono applicarsi agli spazzolini elettrici?
Partite dalla destinazione d’uso del prodotto, dalla progettazione tecnica, dall’alimentazione, dalle funzioni radio, dalle affermazioni sul prodotto e dai mercati di destinazione. Usate queste informazioni per individuare la normativa UE applicabile e la procedura di valutazione della conformità; non presumete che ogni spazzolino elettrico segua la stessa lista di controllo.
MDR 2017/745 (regolamento sui dispositivi medici, ove applicabile)
Il regolamento (UE) 2017/745 (MDR) si applica quando un prodotto soddisfa la definizione legale di dispositivo medico, tenendo conto della destinazione d’uso dichiarata dal fabbricante. Uno spazzolino non è automaticamente un dispositivo medico perché pulisce i denti o perché la pubblicità cita la placca dentale. Esaminate insieme destinazione d’uso, etichettatura e affermazioni sul prodotto prima di stabilire se si applica il MDR.
Se si applica il MDR, la classificazione segue le regole dell’allegato VIII e tiene conto della destinazione d’uso e delle caratteristiche del dispositivo. Per alcuni dispositivi di classe I il fabbricante può seguire una procedura sotto la propria responsabilità; specifiche categorie di classe I richiedono invece l’intervento di un organismo notificato, come avviene in genere per le classi di rischio superiori. Non assegnate una classe basandovi su una sola frase pubblicitaria.
Per un dispositivo soggetto al MDR, il fabbricante deve rispettare i requisiti relativi alla sua classe e al proprio ruolo, compresi gli obblighi applicabili di registrazione e UDI. Gli obblighi EUDAMED variano in base al dispositivo e all’operatore economico. Dal 28 maggio 2026 l’uso dei primi quattro moduli EUDAMED è obbligatorio per le attività coperte da tali moduli.
Compatibilità elettromagnetica (EMC)
Valutate la compatibilità elettromagnetica del prodotto finito e della sua configurazione ai sensi della direttiva 2014/30/UE, ove applicabile. Progettazione, sistema di ricarica, cavi e ambiente di utilizzo previsto possono influire sulla valutazione.
Il piano di prova e le norme dipendono dal prodotto e dalla normativa applicabile. Un laboratorio può valutare emissioni e immunità con norme adeguate alla configurazione finale e ai riferimenti UE vigenti. Un’unica lista di prove non è obbligatoria per tutti gli spazzolini.
Valutate la base di ricarica o l’adattatore come parte della configurazione completa. La direttiva 2014/53/UE sulle apparecchiature radio può applicarsi quando il prodotto utilizza intenzionalmente apparecchiature radio; la sola ricarica induttiva non rende automaticamente uno spazzolino un prodotto radio.
Direttiva Bassa Tensione 2014/35/UE (nei limiti di tensione previsti)
La direttiva 2014/35/UE riguarda le apparecchiature elettriche progettate per funzionare tra 50 e 1.000 V CA o tra 75 e 1.500 V CC. Uno spazzolino a batteria può funzionare a tensioni inferiori a tali limiti; per un adattatore di rete o un’altra apparecchiatura nella catena di fornitura, può essere necessario verificare separatamente se rientra nel campo di applicazione della direttiva.
Valutate il caricabatterie o l’adattatore rispetto ai limiti di tensione e alle norme di sicurezza applicabili. Per gli apparecchi domestici per l’igiene orale, la IEC 60335-2-52 può essere pertinente insieme alla IEC 60335-1, in funzione del prodotto, dell’edizione applicabile e dello status della norma nell’UE. Il piano di prova deve corrispondere all’apparecchiatura effettivamente immessa sul mercato.
Uno spazzolino elettrico destinato al consumatore, escluso dalla direttiva Bassa Tensione, può comunque rientrare in altre norme sulla sicurezza dei prodotti. Il regolamento (UE) 2023/988 sulla sicurezza generale dei prodotti si applica dal 13 dicembre 2024 ai prodotti di consumo nel suo ambito e si affianca alle norme settoriali; non costituisce di per sé una procedura di marcatura CE.
Direttiva RoHS 2011/65/UE
La direttiva RoHS 2011/65/UE limita determinate sostanze nelle apparecchiature elettriche ed elettroniche che rientrano nel suo campo. Occorre valutare la categoria di prodotto applicabile e le eventuali esenzioni; non assegnate tutti gli spazzolini alla categoria 11 senza verificarne la classificazione legale.
Le sostanze soggette a restrizione comprendono piombo, mercurio, cadmio, cromo esavalente, PBB, PBDE e quattro ftalati: DEHP, BBP, DBP e DIBP. Fatti salvi il campo di applicazione e le esenzioni della direttiva, i limiti si applicano a livello di materiale omogeneo. Le informazioni dei fornitori, le distinte base e prove mirate possono supportare la valutazione.
Per un progetto OEM, raccogliete dai fornitori interessati informazioni aggiornate su materiali e componenti, inclusi batteria, motore, elettronica e involucro. Valutate la documentazione di supporto in relazione alla configurazione del prodotto e ai requisiti applicabili; la sola dichiarazione del fornitore potrebbe non risolvere tutte le questioni di conformità.
Applicabilità del MDR
Si applica solo se il prodotto soddisfa la definizione di dispositivo medico del MDR. La destinazione d’uso e la classificazione determinano la procedura di conformità.
Requisiti di compatibilità elettromagnetica
Valutate l’applicabilità della direttiva in base al prodotto finito e alla sua configurazione. Selezionate prove di emissione e immunità adeguate alle norme applicabili.
Requisiti della direttiva Bassa Tensione
Si applica alle apparecchiature comprese nei limiti di tensione della direttiva. Un adattatore di rete può richiedere una valutazione anche quando lo spazzolino a batteria è al di sotto di tali limiti.
Campo di applicazione RoHS
Verificate se l’apparecchiatura rientra nel campo RoHS, la categoria applicabile, i limiti sulle sostanze e le eventuali esenzioni; documentate le prove a livello di materiale.
Valutazione della conformità CE: quadro pratico di pianificazione
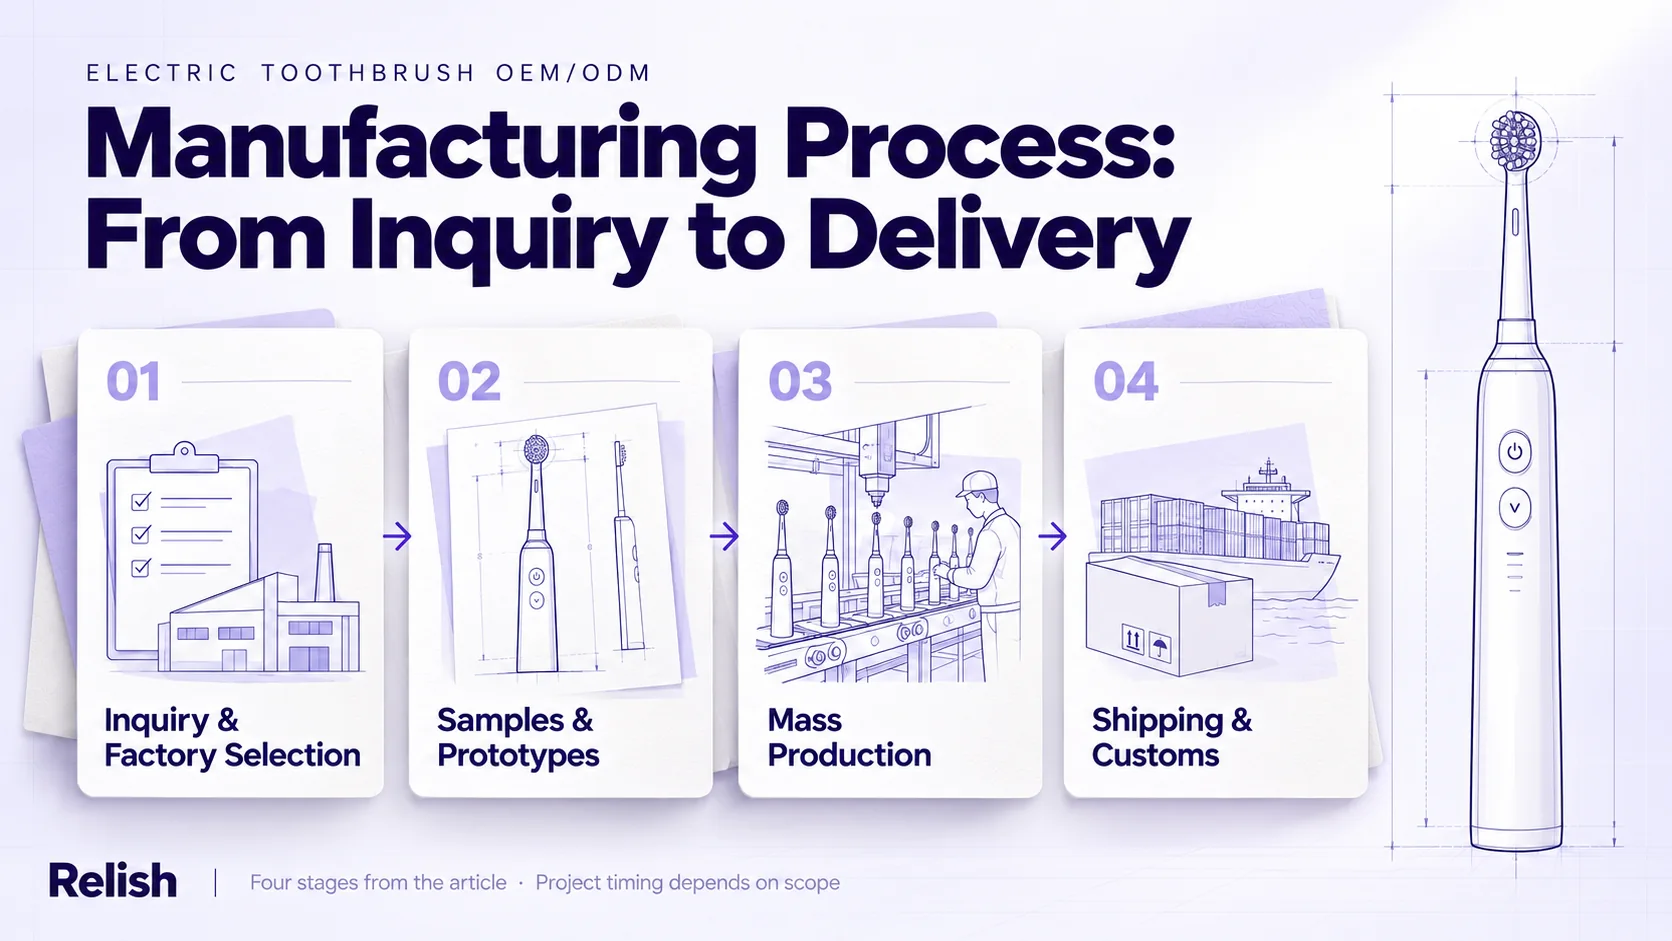
Definite la sequenza della valutazione di conformità sulla base della destinazione d’uso, della configurazione finale, dei mercati di destinazione e della normativa applicabile. Raccogliete le informazioni tecniche mentre vengono preparati i piani di prova e la documentazione di supporto.
Individuare i requisiti applicabili
Documentate la configurazione del prodotto, la destinazione d’uso, le affermazioni sul prodotto, i mercati di destinazione e la normativa applicabile. Individuate la procedura di valutazione della conformità e le norme pertinenti, quindi registrate le motivazioni e gli eventuali punti da chiarire.
Eseguire l’analisi dei rischi
Valutate i pericoli prevedibili, come i rischi legati alla batteria e alla ricarica, l’ingresso di liquidi, il distacco della testina, i guasti elettrici o meccanici e l’uso scorretto durante la pulizia o la ricarica. Collegate ogni pericolo a una misura di progettazione o a una fase di verifica, adottando un metodo di gestione dei rischi adeguato al prodotto e al relativo percorso normativo.
Preparare la documentazione tecnica
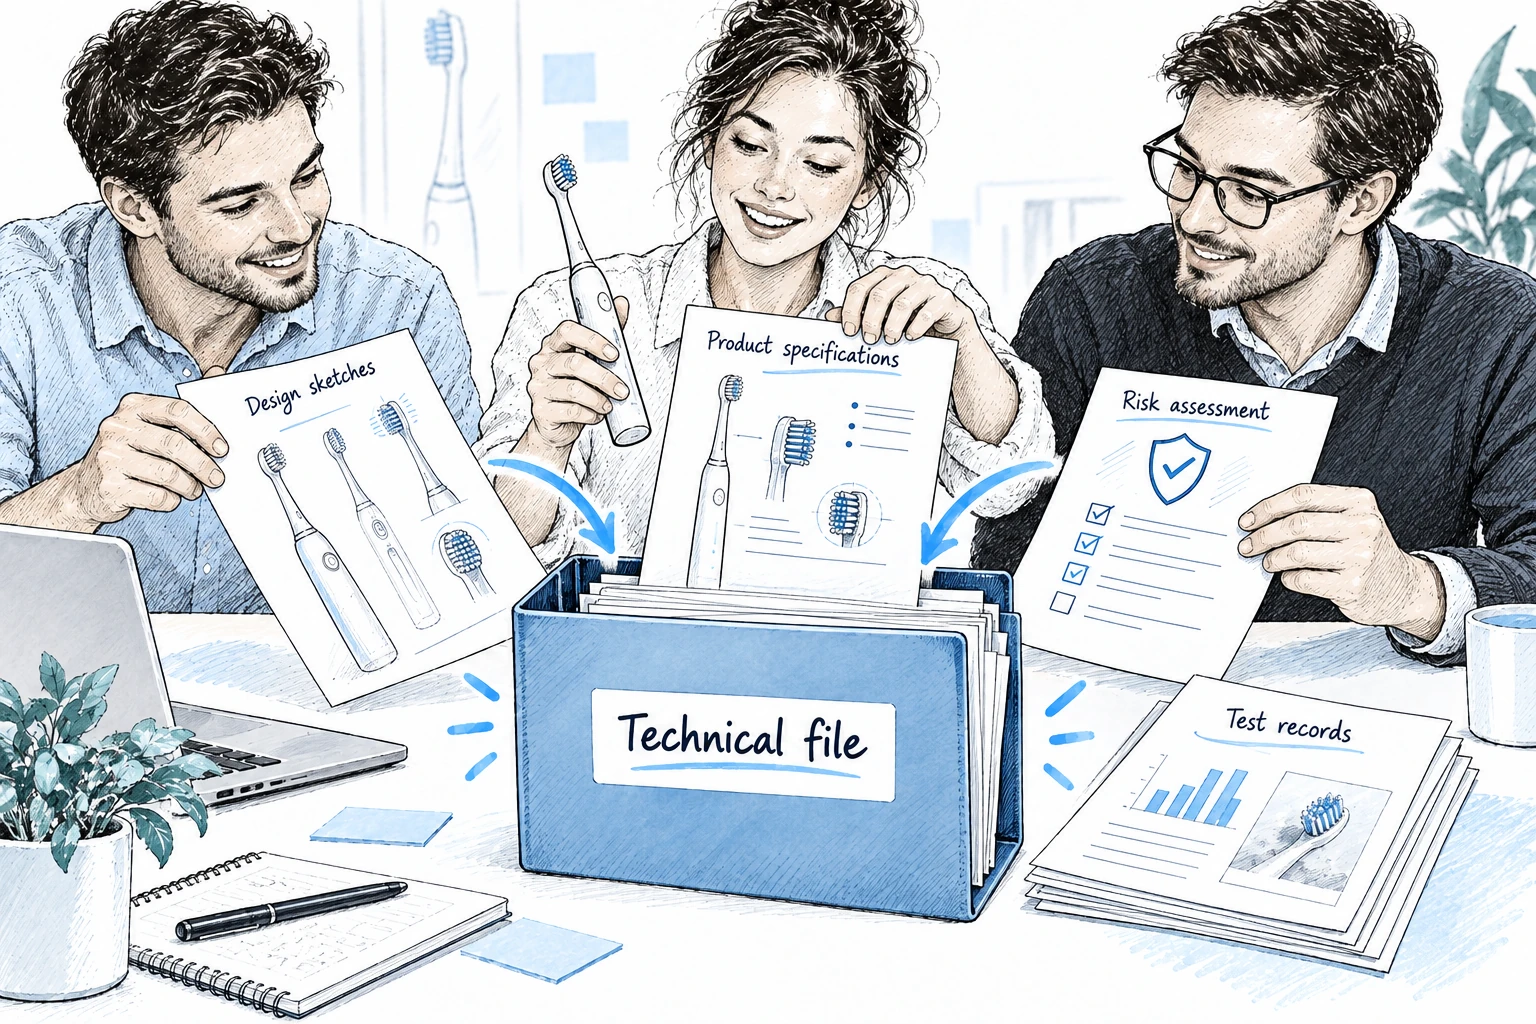
Predisponete la documentazione tecnica man mano che avanzano la progettazione e la raccolta delle prove. In base alle norme applicabili, può includere specifiche, disegni, distinta base, registri dei rischi, informazioni sui fornitori, risultati delle prove, etichettatura e dichiarazioni richieste. Iniziate a preparare il fascicolo senza attendere tutti i rapporti di prova.
Eseguire le prove di laboratorio
Predisponete il piano di prova sulla base della configurazione finale. Elencate le prove di sicurezza elettrica e EMC richieste dalle norme applicabili e raccogliete le evidenze RoHS sulle sostanze soggette a restrizione a livello di materiale omogeneo. Identificate modelli, accessori, metodi di prova, campioni, dichiarazioni dei fornitori ed eventuali prove di laboratorio mirate.
Valutazione clinica (solo per i dispositivi soggetti al MDR)
Per un prodotto soggetto al MDR, predisponete una valutazione clinica basata su dati clinici appropriati e su un’analisi motivata di sicurezza e prestazioni. La ISO 14155 riguarda le indagini cliniche con soggetti umani e non è la norma per ogni valutazione clinica. Un’indagine clinica è necessaria solo quando serve a colmare una lacuna probatoria secondo le norme applicabili.
Mantenere i processi di qualità
Mantenete processi di qualità adeguati agli obblighi legali del fabbricante e al prodotto. Una specifica certificazione ISO non è automaticamente richiesta per ogni prodotto di consumo o classe MDR; se il percorso con organismo notificato o un’altra norma richiede un sistema di qualità, confermatene l’ambito e le evidenze richieste.
Valutazione da parte di un organismo notificato (se necessaria)
Coinvolgete un organismo notificato quando lo richiede la procedura di conformità applicabile. L’organismo valuta gli aspetti che rientrano nella propria designazione; l’eventuale certificato copre soltanto tale campo e non sostituisce gli altri obblighi del fabbricante.
Redigere la dichiarazione di conformità
Per le apparecchiature soggette alla direttiva EMC o RoHS, il fabbricante deve conservare la dichiarazione UE di conformità e la documentazione tecnica per dieci anni dall’immissione sul mercato. Verificate quale normativa si applica a ciascun prodotto e quale operatore economico è responsabile della conservazione; altre norme possono stabilire periodi diversi.
Apporre la marcatura CE
Apponete la marcatura CE solo quando è richiesta e dopo aver completato la valutazione di conformità applicabile. Rispettate le regole di posizionamento e dimensione previste dalla normativa specifica, comprese le eventuali eccezioni; aggiungete il numero dell’organismo notificato solo se previsto dalla procedura.
Predisporre la sorveglianza post-commercializzazione
Mantenete un processo post-commercializzazione che registri reclami dei clienti, lotti interessati, prodotti non conformi e azioni correttive. Definite come il team indaga i problemi, rintraccia i lotti, documenta gli esiti e segnala gli incidenti di sicurezza per la notifica prevista dalle norme applicabili.
Procedure sotto la responsabilità del fabbricante e procedure con organismo notificato
Alcune procedure di conformità richiedono un organismo notificato, comprese determinate classificazioni MDR. Individuate la classificazione del prodotto e la procedura prima di confrontare le esigenze di valutazione; la tabella seguente riassume le principali procedure pertinenti.
| Fattore | Procedura sotto la responsabilità del fabbricante | Procedura con organismo notificato |
|---|---|---|
| Requisito della procedura | Valutazione a cura del fabbricante, quando la normativa applicabile lo consente e non richiede un organismo notificato | Richiesta solo per le procedure di conformità che prevedono un organismo notificato, compresi molti dispositivi MDR a rischio più elevato e determinate categorie di classe I |
| Tempistiche | Definite il calendario dopo aver confermato la disponibilità dei campioni, il piano di prova e l’eventuale valutazione esterna. | Confermate con l’organismo notificato il calendario di presentazione della domanda, valutazione e audit previsto dalla procedura scelta. |
| Costo | Specifici del progetto; confermare i costi di prove e documentazione del prodotto | Specifici del progetto; richiedere un preventivo aggiornato per la valutazione necessaria |
| Che cosa dimostra | Il fabbricante documenta la conformità e resta responsabile del prodotto | Valutazione indipendente nell’ambito della designazione dell’organismo notificato, ove richiesta |
| Valutazione del sistema qualità | Mantenete i processi e le registrazioni di qualità richiesti dalla normativa applicabile. | Valutazione del sistema qualità e audit da parte dell’organismo notificato quando previsti dalla procedura scelta. |
| Modifiche del prodotto | Rivalutate i requisiti interessati e aggiornate, se necessario, la documentazione tecnica e la dichiarazione. | Informate l’organismo notificato o ottenete un’ulteriore valutazione quando lo richiede la procedura applicabile. |
Per un prodotto non soggetto a una procedura con organismo notificato, il fabbricante può completare la valutazione di conformità applicabile ed emettere la dichiarazione richiesta. La preferenza di un rivenditore per una verifica di terzi è una condizione commerciale distinta e non dimostra che la legge imponga un organismo notificato.
Se si applica il MDR, utilizzate le regole di classificazione e le opzioni di valutazione della conformità previste per la classe e le caratteristiche effettive del dispositivo. L’intervento di un organismo notificato è obbligatorio solo nelle procedure che lo prevedono; non deducete la procedura da una generica affermazione di carattere medico.
Requisiti di valutazione clinica ai sensi del MDR
Una valutazione clinica formale ai sensi del MDR è pertinente solo se il prodotto è un dispositivo medico. Il livello di approfondimento deve riflettere destinazione d’uso, rischi, dati disponibili e requisiti applicabili; uno spazzolino destinato al consumatore non necessita di una valutazione clinica ai sensi del MDR solo perché è un prodotto per l’igiene orale.
Per un dispositivo soggetto al MDR, la valutazione clinica deve esaminare i dati clinici pertinenti e spiegare come supportino sicurezza e prestazioni rispetto alla destinazione d’uso. A seconda del caso, le evidenze possono comprendere:
- Revisione della letteratura: Individuate e valutate i dati pubblicati pertinenti, considerando metodi, popolazione, dispositivo e limiti. I dati relativi a dispositivi simili devono essere pertinenti al prodotto oggetto di valutazione.
- Equivalenza: Se si utilizzano dati di un altro dispositivo, dimostrate e documentate l’equivalenza secondo i criteri MDR e verificate che il fabbricante abbia il necessario accesso ai dati. La sola somiglianza non giustifica il trasferimento delle conclusioni cliniche.
- Indagine clinica: Considerate un’indagine clinica quando i dati esistenti non rispondono adeguatamente alle questioni pertinenti e la procedura applicabile la richiede. La ISO 14155 riguarda la progettazione, la conduzione e la redazione dei rapporti delle indagini cliniche con soggetti umani.
- Follow-up clinico post-commercializzazione: Pianificate il follow-up clinico post-commercializzazione (PMCF) quando è richiesto o giustificato per il dispositivo e le incertezze residue. Necessità e ambito dipendono dal dispositivo e dalle prove disponibili; non è un requisito generalizzato per ogni prodotto di classe IIa o superiore.
Aggiornate la valutazione clinica e la documentazione di supporto quando nuove prove, modifiche del prodotto o informazioni post-commercializzazione incidono sulla valutazione. Per un dispositivo MDR, avvaletevi di competenze regolatorie o cliniche qualificate.
Marcatura CE e UKCA in Gran Bretagna e Irlanda del Nord
La Gran Bretagna continua ad accettare la marcatura CE per molti regimi di prodotto in base agli attuali accordi di riconoscimento; i dispositivi medici hanno regole transitorie separate. L’Irlanda del Nord segue un quadro distinto. Prima di scegliere la marcatura CE, UKCA o CE UKNI, verificate il regime applicabile, il tipo di prodotto e le indicazioni aggiornate.
Per i prodotti immessi sul mercato britannico, distinguete la Gran Bretagna dall’Irlanda del Nord, oltre ai prodotti fabbricati che non sono dispositivi medici da quelli che lo sono. Le condizioni di riconoscimento e le scadenze transitorie applicabili dipendono dal prodotto e dalla normativa.
- CE e UKCA: Per molti beni manufatti, le norme vigenti continuano a riconoscere la marcatura CE in Gran Bretagna. Le disposizioni transitorie per i dispositivi medici prevedono condizioni e date specifiche.
- Vigilanza delle autorità: La MHRA supervisiona i requisiti e la registrazione dei dispositivi medici nel Regno Unito. Gli organismi approvati britannici e gli organismi notificati UE hanno designazioni e ambiti distinti.
- Documentazione: Predisponete la documentazione tecnica e l’etichettatura per il mercato di destinazione secondo le norme britanniche applicabili. Verificate le norme tecniche tenendo conto dei riferimenti delle norme designate nel Regno Unito e della loro applicazione al prodotto.
- Marcatura: CE, UKCA e CE UKNI hanno funzioni diverse. Seguite le regole di posizionamento e di etichettatura previste per il prodotto e il mercato specifici.
- Transizione dei dispositivi medici: Alcuni dispositivi medici con marcatura CE possono restare sul mercato della Gran Bretagna per un periodo definito in base alle disposizioni transitorie. Verificate la categoria del dispositivo, la procedura di conformità e le condizioni vigenti.
Per un progetto destinato ai mercati UE e britannico, individuate le norme applicabili a ciascuna destinazione e concordate tempestivamente le responsabilità con il titolare del marchio e il fabbricante. La stessa documentazione di supporto può essere utile per entrambi i mercati, ma non elimina gli obblighi propri di ciascuno.
Pianificare la conformità UE con un partner OEM/ODM
Relish Tech collabora con marchi di igiene orale a progetti di prodotto OEM/ODM. Per uno specifico lancio, concordate con il fabbricante quali specifiche, documenti dei fornitori, campioni e risultati delle prove sono disponibili, chi organizzerà eventuali valutazioni esterne e chi sarà responsabile delle dichiarazioni richieste. Scoprite di più sui nostri progetti OEM/ODM.
Le responsabilità di conformità dipendono dal prodotto e dal ruolo legale di ciascuna impresa. Per il progetto specifico, verificate i documenti aziendali pertinenti, la documentazione del prodotto e le prove disponibili; una dichiarazione generica del fornitore non dimostra da sola la conformità.
Per un progetto OEM/ODM, concordate questi aspetti con il fabbricante e con gli eventuali soggetti esterni incaricati della valutazione:
- Documentazione del progetto: Concordate la configurazione del prodotto e raccogliete le specifiche, i disegni e le informazioni disponibili sui componenti da inserire nel fascicolo di progetto.
- Preparazione delle prove: Individuate i punti da chiarire sui requisiti applicabili e discutete l’ambito delle prove proposte con il laboratorio selezionato o un consulente qualificato.
- Coordinamento delle prove: Se sono necessarie prove esterne, concordate direttamente per il progetto campioni, metodi, calendario, costi e ambito dei rapporti.
- Documentazione dei componenti: Richiedete ai fornitori informazioni sui materiali e componenti pertinenti, quindi valutate se servono ulteriori evidenze.
- Etichettatura per i mercati: Preparate istruzioni ed etichettatura per i mercati di destinazione, rispettando le norme linguistiche e sui contenuti applicabili.
- Documentazione dei fornitori: Confermate quali registrazioni relative a qualità, stabilimento e produzione possono essere condivise per il progetto e che cosa copre ciascun documento.
Discutete con il nostro team l’ambito del prodotto, i mercati di destinazione e le evidenze disponibili per il progetto. Requisiti e supporto dipendono dal prodotto specifico e dall’ambito concordato. Consultate le informazioni sulle nostre certificazioni per vedere i documenti attualmente pubblicati da Relish Tech.
- Quantità minima d’ordine: Gli ordini personalizzati standard partono da 1.000 unità; quantità inferiori possono essere valutate caso per caso.
- Tempistiche: I tempi di prove, documentazione e produzione dipendono dal prodotto, dalle evidenze e dall’ambito del progetto. Confermate le tempistiche aggiornate prima di effettuare un ordine.
- Controlli qualità: Concordate i criteri di ispezione, il campionamento e l’AQL nelle specifiche di progetto o nel contratto.
- Documenti di conformità: Confermate quali documenti specifici del prodotto e quali rapporti di prova esterni sono disponibili per il progetto. Nessuna singola certificazione o relazione dimostra la conformità a ogni norma applicabile.
Errori comuni nell’ingresso nel mercato UE degli apparecchi per l’igiene orale
Pianificate l’ingresso nel mercato UE assegnando ogni requisito all’impresa responsabile e coordinando progettazione, documentazione ed evidenze prima del lancio.
- Pianificazione della documentazione e delle prove: Preparate le informazioni tecniche e i campioni per la procedura di valutazione scelta. Coordinate la revisione dei documenti e le attività di laboratorio con gli organismi coinvolti e assicuratevi che ciascuno riceva la documentazione necessaria per la propria fase.
- Edizioni delle norme: Verificate le norme armonizzate applicabili e i relativi riferimenti UE aggiornati per il prodotto e la normativa. Una nuova edizione internazionale non è automaticamente armonizzata, e una precedente edizione non dimostra da sola la non conformità; valutate la procedura di valutazione della conformità e la documentazione di supporto pertinente.
- Documentazione della batteria: La sezione 38.3 del Manuale delle prove e dei criteri delle Nazioni Unite riguarda le prove delle batterie ai fini del trasporto ed è distinta dalla valutazione di conformità CE del prodotto completo. Individuate le norme sulle batterie e i documenti di trasporto applicabili al prodotto e alla spedizione. Scoprite la nostra gamma di spazzolini elettrici per informazioni sui prodotti.
- Pianificazione EMC: Quando si applicano requisiti EMC, una revisione tecnica o una prova preliminare di conformità può aiutare a individuare problemi prima della valutazione formale. Necessità e ambito dipendono dalla configurazione finale e dal piano di prova.
- Evidenze RoHS: Raccogliete dai fornitori evidenze aggiornate e valutate il prodotto a livello dei materiali, considerando limiti ed esenzioni applicabili. Aggiungete prove quando lo indicano le evidenze disponibili o la valutazione dei rischi.
- Requisiti linguistici: Fornite istruzioni e informazioni di sicurezza nelle lingue richieste dai mercati di destinazione e dalle norme applicabili al prodotto. I requisiti variano in base al prodotto e al Paese; non impongono di tradurre le istruzioni di ogni articolo in tutte le 24 lingue ufficiali dell’UE.
- Obblighi post-commercializzazione: Mantenete i processi post-commercializzazione richiesti dalla normativa applicabile al prodotto. Definite come registrare e inoltrare feedback, reclami e problemi di sicurezza, distinguendo gli obblighi per i prodotti di consumo dalla vigilanza MDR.
Punti chiave
- Verificate quale normativa UE si applica al prodotto prima di stabilire se è necessaria la marcatura CE.
- Individuate le norme applicabili alla destinazione d’uso e alla configurazione del prodotto. EMC, bassa tensione, RoHS, GPSR e MDR hanno ambiti diversi.
- Uno spazzolino non è automaticamente un dispositivo medico di classe I ai sensi del MDR. La classificazione e l’intervento di un organismo notificato dipendono dalla procedura di valutazione della conformità applicabile.
- Concordate fin dall’inizio l’ambito del progetto, chi dovrà fornire la documentazione di supporto, le condizioni preliminari alle prove e il calendario operativo, finché le scelte di progettazione possono ancora essere modificate.
- Gran Bretagna, Irlanda del Nord e UE hanno regole di marcatura e transizione diverse; verificate la destinazione e il regime applicabile al prodotto.
- Concordate con il titolare del marchio, il fabbricante e gli eventuali valutatori esterni le responsabilità per documenti, prove ed etichettatura.
Parliamo dei requisiti UE per il vostro spazzolino
Non sapete quali norme si applicano al vostro prodotto? Condividete con il team di progetto destinazione d’uso, configurazione e mercati di destinazione per individuare le questioni che richiedono una valutazione specifica.
Richiedi una valutazione di conformitàState pianificando il lancio sul mercato UE?
Se state sviluppando un prodotto per l’igiene orale destinato all’UE, possiamo discutere l’ambito del progetto OEM/ODM, le informazioni disponibili sul prodotto e i documenti necessari per la fase successiva della valutazione.
Contatta il nostro teamDomande frequenti
Riferimenti
- Commissione Europea. "Regolamento (UE) 2017/745 sui dispositivi medici." Gazzetta Ufficiale dell'Unione Europea. https://eur-lex.europa.eu/eli/reg/2017/745/oj
- Commissione Europea. "Direttiva 2014/30/UE sulla compatibilità elettromagnetica." Gazzetta Ufficiale dell'Unione Europea. https://eur-lex.europa.eu/eli/dir/2014/30/oj
- Commissione Europea. "Direttiva 2014/35/UE sul materiale elettrico destinato a essere adoperato entro taluni limiti di tensione." Gazzetta Ufficiale dell'Unione Europea. https://eur-lex.europa.eu/eli/dir/2014/35/oj
- Parlamento Europeo e Consiglio. "Direttiva 2011/65/UE (RoHS) sulla restrizione dell'uso di determinate sostanze pericolose nelle apparecchiature elettriche ed elettroniche." Gazzetta Ufficiale dell'Unione Europea. https://eur-lex.europa.eu/eli/dir/2011/65/oj
- British Standards Institution. "BS EN ISO 14971:2019 Dispositivi medici — Applicazione della gestione dei rischi ai dispositivi medici." BSI Standards Limited.
- Commissione europea. “MDCG 2019-15 rev.1: Guidance notes for manufacturers of Class I medical devices.” Guida e documento ufficiali: MDCG 2019-15 rev.1
- Governo del Regno Unito. “Regulating medical devices in the UK.” Normativa sui dispositivi medici nel Regno Unito
- Commissione europea. “CE marking: placing products on the EU market.” Guida UE alla marcatura CE
- Parlamento europeo e Consiglio. “Regulation (EU) 2023/988 on general product safety.” Regolamento sulla sicurezza generale dei prodotti
- Commissione europea. “EUDAMED: first four modules mandatory from 28 May 2026.” Aggiornamento della Commissione europea
- U.S. Food and Drug Administration. “Product Classification: Powered toothbrush (JEQ, 21 CFR 872.6865).” Classificazione FDA dei prodotti