

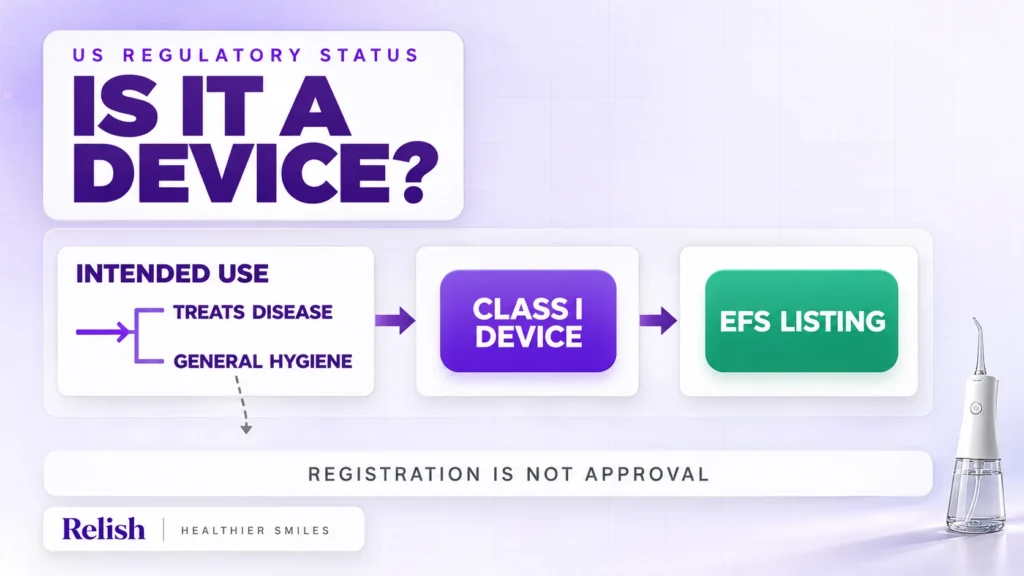
In de VS vermeldt de FDA monddoucheapparaten onder productcode EFS als medische hulpmiddelen van klasse I. Of een monddouche binnen deze categorie valt, hangt af van het beoogde gebruik, het ontwerp en de claims. Een registratie, indien vereist, is iets anders dan goedkeuring door de FDA.
Wat de FDA-classificatie inhoudt
Een monddouche spuit water tussen de tanden en langs de tandvleesrand. De regelgeving heeft betrekking op het eindproduct en het beoogde gebruik, niet alleen op het reinigingsmechanisme.
De FDA vermeldt monddoucheapparaten onder productcode EFS in haar classificatiedatabase voor medische hulpmiddelen. De vermelding plaatst het hulpmiddel in klasse I en stelt het in het algemeen vrij van de 510(k)-melding vóór marktintroductie, binnen de grenzen die voor het hulpmiddel en het beoogde gebruik gelden.
Deze classificatie is een vertrekpunt voor de voorbereiding op regelgeving. Ze betekent niet dat elk product met een pomp en een mondstuk onder hetzelfde regelgevingskader valt. Leg het volgende vast voordat u een traject kiest:
- wat het beoogde gebruik van het product is;
- wie het product zal gebruiken en waar het wordt verkocht;
- welke claims op het etiket, de verpakking en de website komen te staan;
- of het product een standaardmonddouche is of een aanvullende medische toepassing heeft; en
- welk bedrijf het product in de Verenigde Staten zal produceren, importeren en distribueren.
Raadpleeg de FDA-classificatie onder code EFS samen met de eisen die voor uw specifieke product gelden. Een classificatiecode biedt nuttige informatie, maar is geen algemene goedkeuring voor alle modellen.
FDA-registratie is geen FDA-goedkeuring
Registratie, vermelding van een hulpmiddel en beoordeling vóór marktintroductie zijn verschillende zaken.
Een vestiging kan geregistreerd zijn en een hulpmiddel kan in FDA-systemen vermeld staan zonder dat de FDA het product heeft goedgekeurd of toegelaten. De FDA geeft aan geen algemeen “FDA-registratiecertificaat” voor medische hulpmiddelen af te geven. Een registratierecord bewijst evenmin dat de FDA de veiligheid of prestaties van een product heeft beoordeeld.
Een registratiecertificaat dat door een leverancier of derde partij is afgegeven, is geen FDA-goedkeuring. Maak bij het beoordelen van leveranciersdocumenten onderscheid tussen de volgende uitspraken:
- “Het product wordt beoordeeld aan de hand van FDA-productcode EFS” beschrijft een stap in de regelgevingsplanning.
- “De vestiging is geregistreerd en het hulpmiddel staat vermeld” beschrijft een registratie, geen goedkeuring.
- Gebruik “toegelaten door de FDA” of “goedgekeurd door de FDA” alleen als dit voor het specifieke product en het gevolgde traject onderbouwd is.
Raadpleeg de uitleg van de FDA over geregistreerde en gecertificeerde medische hulpmiddelen voordat u op een productpagina of in een verkooppresentatie termen over registratie gebruikt.
Wie is verantwoordelijk voor registratie en vermelding?
De FDA stelt in 21 CFR Part 807 eisen vast voor registratie van vestigingen en vermelding van hulpmiddelen. De tabel op basis van activiteiten maakt onderscheid tussen fabrikanten, contractfabrikanten, eerste importeurs en distributeurs. Buitenlandse fabrikanten van eindproducten registreren en vermelden hun hulpmiddelen doorgaans; een eerste importeur registreert zich en identificeert de fabrikanten, maar vermeldt het hulpmiddel zelf niet. Een distributeur in de VS die niet importeert, heeft een andere rol.
Spreek deze verantwoordelijkheden vóór verzending af. Alleen de merknaam op de verpakking vertelt niet welke regelgevingsrol elk bedrijf vervult.
Heeft elke monddouche een 510(k)-melding nodig?
Niet noodzakelijk. De EFS-classificatie is doorgaans vrijgesteld van 510(k), maar die vrijstelling kent beperkingen. Een nieuw model, een ander beoogd gebruik, een therapeutische claim of een wezenlijke ontwerpwijziging kan van invloed zijn op de beoordeling.
Controleer vóór introductie in de VS het volgende:
- Valt het product binnen de categorie monddoucheapparaten?
- Past het beoogde gebruik bij die categorie?
- Zijn de claims beperkt tot wat het beschikbare bewijs en het toepasselijke regelgevingstraject ondersteunen?
- Vervullen de fabrikant, importeur en distributeur de verantwoordelijkheden die bij hun rol horen?
- Zijn de documenten over etikettering, elektrische veiligheid, biocompatibiliteit, software en prestaties passend voor het model en de markt?
Laat de verantwoordelijke regelgevingsspecialist of Amerikaanse importeur het traject voor het eindproduct bevestigen. Dit artikel biedt context voor de planning en vervangt geen productspecifieke beoordeling van de regelgeving.
Wat OEM-kopers moeten vragen vóór introductie in de VS
Vraag de leverancier het product zo te beschrijven dat de informatie kan worden gecontroleerd:
- Beoogd gebruik: Wat zegt de leverancier dat het hulpmiddel moet doen?
- Model en configuratie: Voor welk exact model, welke mondstukkenset, batterijconfiguratie en accessoires geldt dit?
- Bewijs: Welke tests onderbouwen de waterdichtheid, elektrische veiligheid, materialen en prestaties?
- Etikettering: Komen de verklaring over het beoogde gebruik, waarschuwingen, instructies en importeursgegevens overeen op de verpakking en in de online productvermelding?
- Regelgevingsrollen: Welke partij is de verantwoordelijke fabrikant, wie importeert het product en wie beheert de relevante dossiers?
- Controle van claims: Welke uitspraken beschrijven producteigenschappen en welke zijn medische of klinische claims?
Koppel het antwoord aan het model dat u wilt verkopen. Een algemene uitspraak van een leverancier over “FDA-compliance” geldt niet automatisch voor een nieuwe behuizing, een andere pomp, een nieuwe softwarefunctie of een andere reeks claims.
FDA-regelgeving is slechts één onderdeel van marktintroductie
De Verenigde Staten vormen één markt. Als dezelfde monddouche ook in Europa, het VK of andere regio’s wordt verkocht, stel dan voor elke bestemming een afzonderlijke checklist voor naleving op. De productnaam, het beoogde gebruik, de elektrische eisen, etikettering en conformiteitsdocumenten kunnen per markt verschillen.
Maak van een Amerikaanse EFS-classificatie geen wereldwijde claim zoals “FDA-goedgekeurd en wereldwijd medisch gecertificeerd”. Koppel de uitleg over de Amerikaanse regelgeving aan de Amerikaanse bron en beoordeel andere markten volgens hun eigen regels.
Hoe Relish Tech een monddoucheproject kan ondersteunen
Relish Tech biedt OEM/ODM-ondersteuning voor mondverzorgingsproducten, waaronder productontwerp, engineering, prototyping, tooling, assemblage, verpakking en coördinatie van modelgerichte tests. De pagina over certificeringen en kwaliteit kan als uitgangspunt dienen om de kwaliteitssystemen van het bedrijf en de beschikbare ondersteuning bij naleving te beoordelen.
Bij een monddoucheproject is het nuttig om eerst het model en de beoogde markt vast te stellen. Relish kan het merk vervolgens helpen bij het bespreken van de pomp, het reservoir, de batterij, de set mondstukken, de oplaadmethode, de behuizing, de verpakking en de documentatie die voor het gekozen traject nodig zijn. Ondersteuning op het gebied van regelgeving is projectondersteuning; dit betekent niet dat de FDA elk product van een leverancier heeft goedgekeurd.
Raadpleeg bij productvragen onze OEM/ODM-inkoopgids voor waterflossers of neem contact op met Relish Tech.
Neem contact op met Relish Tech voor fabrieksprijzen op basis van uw model, configuratie en ordervereisten.
Veelgestelde vragen
Is een monddouche in de Verenigde Staten een medisch hulpmiddel?
De FDA vermeldt monddoucheapparaten onder productcode EFS als een categorie medische hulpmiddelen van klasse I. Of een specifiek model in die categorie valt, hangt af van het beoogde gebruik, de claims en het ontwerp.
Betekent een FDA-registratie dat de FDA de monddouche heeft goedgekeurd?
Nee. Registratie en vermelding van een hulpmiddel zijn iets anders dan toelating of goedkeuring door de FDA. De FDA geeft geen algemeen registratiecertificaat voor medische hulpmiddelen af.
Heeft elke monddouche een 510(k)-melding nodig?
Nee. De EFS-categorie is doorgaans vrijgesteld van de 510(k)-melding vóór marktintroductie, met inachtneming van de toepasselijke beperkingen. Bevestig het traject voor het exacte model en beoogde gebruik.
Wat moet een OEM-koper als eerste bevestigen?
Bevestig het beoogde gebruik, de modelconfiguratie, de claims, de verantwoordelijke fabrikant en importeur, de etikettering, testdocumenten en het regelgevingstraject voor de doelmarkt.
Met welke MOQ moet ik rekening houden voor een OEM-monddoucheproject?
De standaard-MOQ van Relish Tech is 1.000 eenheden. Bespreek uw configuratie en projectvereisten met ons team.