

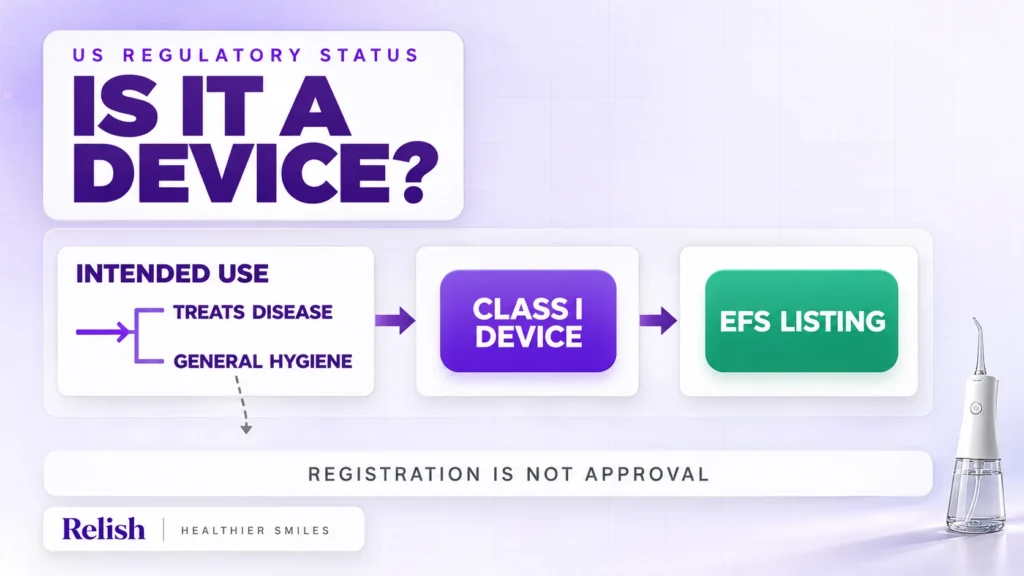
Negli Stati Uniti, la FDA inserisce gli apparecchi per l’irrigazione orale con codice prodotto EFS tra i dispositivi medici di classe I. L’uso previsto, la progettazione e le dichiarazioni relative a un idropulsore determinano se rientra in questa categoria. La registrazione, quando richiesta, è distinta dall’approvazione della FDA.
Cosa indica la classificazione FDA
Un idropulsore dirige l’acqua tra i denti e lungo il margine gengivale. La valutazione regolatoria riguarda il prodotto finito e il suo uso previsto, non soltanto il meccanismo di pulizia.
La FDA inserisce gli apparecchi per l’irrigazione orale con codice prodotto EFS nella propria banca dati di classificazione dei dispositivi medici. La voce li identifica come una categoria di classe I, generalmente esente dalla notifica prima dell’immissione in commercio 510(k), fatti salvi i limiti applicabili al dispositivo e al suo uso previsto.
Questa classificazione è un punto di partenza per la pianificazione regolatoria. Non significa che ogni prodotto con una pompa e un ugello richieda lo stesso percorso regolatorio. Prima di scegliere il percorso, documentate:
- l’uso previsto del prodotto;
- chi lo utilizzerà e dove sarà venduto;
- le dichiarazioni riportate su etichetta, confezione e sito web;
- se si tratta di un irrigatore orale standard o se ha un’ulteriore finalità medica;
- quale azienda lo produrrà, importerà e distribuirà negli Stati Uniti.
Consultate la scheda di classificazione EFS della FDA insieme ai requisiti applicabili al vostro prodotto. Il codice di classificazione fornisce informazioni utili, ma non costituisce un’autorizzazione generale per tutti i modelli.
La registrazione FDA non equivale all’approvazione FDA
La registrazione di uno stabilimento, l’inserimento di un dispositivo nell’elenco FDA e la valutazione prima dell’immissione in commercio sono procedure diverse.
Uno stabilimento può essere registrato e un dispositivo può comparire nei sistemi FDA senza che la FDA abbia approvato o autorizzato il prodotto. La FDA chiarisce di non rilasciare un «certificato generale di registrazione FDA» per i dispositivi medici. La registrazione non dimostra neppure che la FDA abbia esaminato la sicurezza o le prestazioni del prodotto.
Un certificato di registrazione emesso da un fornitore o da terzi non equivale all’approvazione FDA. Nel valutare i documenti di un fornitore, distinguete queste affermazioni:
- «Il prodotto è in fase di valutazione secondo il codice prodotto FDA EFS» descrive una fase della pianificazione regolatoria.
- «Lo stabilimento è registrato e il dispositivo è inserito nell’elenco» descrive una registrazione, non un’approvazione.
- Le espressioni «autorizzato dalla FDA» o «approvato dalla FDA» vanno usate solo quando il prodotto specifico e il relativo percorso regolatorio giustificano tale affermazione.
Prima di utilizzare espressioni relative alla registrazione in una pagina prodotto o in una presentazione commerciale, consultate le spiegazioni della FDA sui dispositivi medici registrati o certificati.
Chi gestisce la registrazione e l’inserimento nell’elenco?
La FDA stabilisce i requisiti per la registrazione degli stabilimenti e l’inserimento dei dispositivi nell’elenco ai sensi del 21 CFR Part 807. La sua tabella basata sulle attività distingue produttori, produttori conto terzi, importatori iniziali e distributori. Per esempio, i produttori esteri del dispositivo finito in genere si registrano e inseriscono il dispositivo nell’elenco, mentre un importatore iniziale si registra e identifica i produttori senza inserire direttamente il dispositivo nell’elenco. Un distributore nazionale che non importa ha un ruolo diverso.
Definite queste responsabilità prima della spedizione. Il marchio sulla confezione, da solo, non indica quale ruolo regolatorio svolga ciascuna azienda.
Ogni idropulsore necessita di una notifica 510(k)?
Non necessariamente. La voce di classificazione EFS è generalmente esente dalla notifica 510(k), ma l’esenzione presenta dei limiti. Un nuovo modello, un diverso uso previsto, un’indicazione terapeutica o una modifica significativa del design possono influire sulla valutazione.
Prima del lancio negli Stati Uniti, verificate questi punti:
- Il prodotto rientra nella categoria degli apparecchi per l’irrigazione orale?
- L’uso previsto è coerente con questa categoria?
- Le dichiarazioni sono limitate alle evidenze e al percorso regolatorio applicabili al prodotto?
- Produttore, importatore e distributore adempiono agli obblighi previsti per i rispettivi ruoli?
- La documentazione su etichettatura, sicurezza elettrica, biocompatibilità, software e prestazioni è adeguata al modello e al mercato?
Chiedete al responsabile degli affari regolatori o all’importatore statunitense di confermare il percorso per il prodotto finito. Questo articolo fornisce indicazioni per la pianificazione, ma non sostituisce una valutazione regolatoria specifica del prodotto.
Cosa dovrebbero chiedere gli acquirenti OEM prima del lancio negli Stati Uniti
Chiedete al fornitore di descrivere il prodotto con informazioni verificabili:
- Uso previsto: Secondo il fornitore, qual è la funzione prevista per il dispositivo?
- Ambito del modello: Quale modello specifico, quale set di ugelli, quale configurazione della batteria e quali accessori sono inclusi?
- Evidenze: Quali test supportano l’impermeabilità, la sicurezza elettrica, i materiali e le prestazioni?
- Etichettatura: Uso previsto, avvertenze, istruzioni e dati dell’importatore sono coerenti sulla confezione e nella scheda online?
- Ruoli regolatori: Quale parte è il produttore responsabile, quale importa il prodotto e chi conserva la documentazione pertinente?
- Controllo delle dichiarazioni: Quali indicazioni descrivono caratteristiche del prodotto e quali potrebbero costituire dichiarazioni mediche o cliniche?
Riferite la risposta al modello che intendete vendere. Una dichiarazione generale del fornitore sulla «conformità FDA» non copre automaticamente un nuovo involucro, una nuova pompa, una nuova funzione software o un diverso insieme di indicazioni.
Le norme FDA sono solo una parte dell’accesso al mercato
Gli Stati Uniti sono un mercato. Se lo stesso idropulsore sarà venduto anche in Europa, nel Regno Unito o in altre regioni, preparate una lista di controllo della conformità separata per ogni destinazione. Nome del prodotto, uso previsto, requisiti elettrici, etichettatura e documenti di conformità possono variare da un mercato all’altro.
Non trasformate una classificazione EFS statunitense in un’affermazione globale come «approvato dalla FDA e certificato medicalmente in tutto il mondo». Presentate la spiegazione normativa statunitense insieme alla relativa fonte e valutate gli altri mercati secondo le rispettive norme.
Come Relish Tech può supportare un progetto di idropulsore
Relish Tech offre supporto OEM/ODM per prodotti per l’igiene orale, inclusi progettazione del prodotto, ingegneria, prototipazione, sviluppo delle attrezzature di produzione, assemblaggio, imballaggio e coordinamento di test specifici per modello. La pagina dedicata a certificazioni e qualità può essere il punto di partenza per esaminare i sistemi qualità dell’azienda e l’assistenza disponibile per la conformità normativa.
Per un progetto di idropulsore, il primo passo utile è definire modello e mercato di destinazione. Relish può quindi aiutare il marchio a valutare pompa, serbatoio, batteria, set di ugelli, metodo di ricarica, involucro, confezione e documentazione necessaria per il percorso scelto. Il supporto regolatorio va inteso come assistenza al progetto; non significa che la FDA abbia approvato tutti i prodotti realizzati da un fornitore.
Per domande sui prodotti, consultate la guida all’acquisto OEM/ODM degli idropulsori oppure contattate Relish Tech.
Contattate Relish Tech per un prezzo diretto di fabbrica basato sul modello, sulla configurazione e sui requisiti dell’ordine.
FAQ
Un idropulsore è un dispositivo medico negli Stati Uniti?
La FDA inserisce gli apparecchi per l’irrigazione orale con codice prodotto EFS in una categoria di dispositivi medici di classe I. L’appartenenza di un modello specifico a questa categoria dipende dall’uso previsto, dalle dichiarazioni e dal design.
La registrazione FDA significa che la FDA ha approvato l’idropulsore?
No. La registrazione e l’inserimento del dispositivo nell’elenco sono diversi dall’autorizzazione o dall’approvazione FDA. La FDA non rilascia un certificato generale di registrazione per dispositivi medici.
Ogni idropulsore necessita di una notifica 510(k)?
No. La categoria EFS è generalmente esente dalla notifica prima dell’immissione in commercio 510(k), fatti salvi i limiti applicabili. Confermate il percorso per il modello esatto e il relativo uso previsto.
Cosa dovrebbe verificare per primo un acquirente OEM?
Verificate uso previsto, configurazione del modello, dichiarazioni, produttore e importatore responsabili, etichettatura, rapporti di prova e percorso regolatorio per il mercato di destinazione.
Quale quantità minima d’ordine (MOQ) devo prevedere per un progetto OEM di idropulsore?
La quantità minima d’ordine standard di Relish Tech è di 1.000 unità. Discutete la configurazione e i requisiti del progetto con il nostro team.