

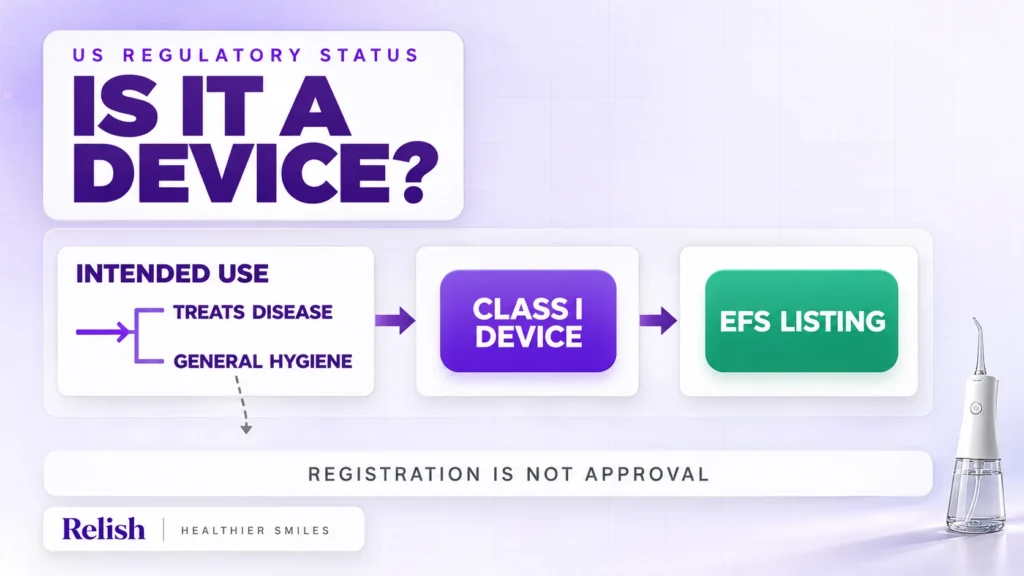
W USA FDA wymienia urządzenia do irygacji jamy ustnej pod kodem EFS jako wyroby medyczne klasy I. O tym, czy dany irygator mieści się w tej kategorii, decydują jego przewidziane zastosowanie, konstrukcja i deklarowane właściwości. Rejestracja, jeśli jest wymagana, nie jest tym samym co zatwierdzenie przez FDA.
Co wynika z klasyfikacji FDA
Irygator kieruje strumień wody między zęby i wzdłuż linii dziąseł. Kwestia regulacyjna dotyczy gotowego produktu i jego przewidzianego zastosowania, a nie samego mechanizmu czyszczenia.
FDA wymienia urządzenia do irygacji jamy ustnej pod kodem EFS w swojej bazie klasyfikacji wyrobów medycznych. Wpis wskazuje kategorię klasy I i co do zasady zwolnienie z obowiązku zgłoszenia 510(k) przed wprowadzeniem do obrotu, z zastrzeżeniem ograniczeń dotyczących danego wyrobu i jego przewidzianego zastosowania.
Ta klasyfikacja stanowi punkt wyjścia do planowania działań regulacyjnych. Nie oznacza, że każdy produkt z pompką i dyszą podlega takim samym zasadom. Przed wyborem ścieżki należy udokumentować:
- do czego produkt jest przeznaczony;
- kto będzie go używać i gdzie będzie sprzedawany;
- jakie deklaracje znajdą się na etykiecie, opakowaniu i stronie internetowej;
- czy produkt jest standardowym irygatorem, czy ma dodatkowe zastosowanie medyczne; oraz
- która firma będzie produkować, importować i dystrybuować produkt w Stanach Zjednoczonych.
Sprawdź wpis klasyfikacyjny FDA o kodzie EFS wraz z wymaganiami dotyczącymi Twojego produktu. Kod klasyfikacji jest pomocną informacją, ale nie oznacza ogólnego zatwierdzenia wszystkich modeli.
Rejestracja FDA nie oznacza zatwierdzenia przez FDA
Rejestracja, umieszczenie wyrobu w wykazie i ocena przed wprowadzeniem do obrotu to różne kwestie.
Zakład może być zarejestrowany, a wyrób może figurować w systemach FDA, mimo że FDA nie zatwierdziła ani nie dopuściła produktu do obrotu. FDA wyjaśnia, że nie wydaje ogólnego „certyfikatu rejestracji FDA” dla wyrobów medycznych. Sam wpis rejestracyjny nie dowodzi również, że FDA oceniła bezpieczeństwo lub działanie produktu.
Certyfikat rejestracji wydany przez dostawcę lub stronę trzecią nie jest zatwierdzeniem FDA. Przy weryfikacji dokumentów dostawcy rozróżnij następujące stwierdzenia:
- „Produkt jest oceniany na podstawie kodu FDA EFS” opisuje etap planowania regulacyjnego.
- „Zakład jest zarejestrowany, a wyrób znajduje się w wykazie” opisuje wpis, a nie zatwierdzenie.
- Określeń „dopuszczony przez FDA” lub „zatwierdzony przez FDA” należy używać tylko wtedy, gdy uzasadniają je konkretny produkt i właściwa ścieżka.
Zanim użyjesz na stronie produktu lub w prezentacji handlowej sformułowań dotyczących rejestracji, zapoznaj się z wyjaśnieniem FDA na temat zarejestrowanych i certyfikowanych wyrobów medycznych.
Kto odpowiada za rejestrację i umieszczenie wyrobu w wykazie?
FDA określa wymagania dotyczące rejestracji zakładów i wykazu wyrobów w 21 CFR Part 807. Jej tabela według rodzaju działalności rozróżnia producentów, producentów kontraktowych, pierwszych importerów i dystrybutorów. Zagraniczni producenci gotowych wyrobów zasadniczo rejestrują zakład i zgłaszają wyroby do wykazu, natomiast pierwszy importer rejestruje się i wskazuje producentów, zamiast zgłaszać sam wyrób. Dystrybutor działający w USA, który nie importuje, pełni inną rolę.
Ustal te obowiązki przed wysyłką. Sama nazwa marki na opakowaniu nie określa, jaką rolę regulacyjną pełni każda firma.
Czy każdy irygator wymaga zgłoszenia 510(k)?
Niekoniecznie. Wpis klasyfikacyjny EFS zasadniczo podlega zwolnieniu z 510(k), ale zwolnienie ma ograniczenia. Nowy model, inne przewidziane zastosowanie, deklaracja terapeutyczna lub istotna zmiana konstrukcji mogą wpłynąć na ocenę.
Przed wprowadzeniem produktu na rynek USA sprawdź:
- Czy produkt mieści się w kategorii urządzeń do irygacji jamy ustnej?
- Czy przewidziane zastosowanie jest zgodne z tą kategorią?
- Czy deklaracje ograniczają się do tego, co potwierdzają dostępne dowody i właściwa ścieżka regulacyjna?
- Czy producent, importer i dystrybutor wykonują obowiązki wymagane w ramach swoich ról?
- Czy dokumenty dotyczące oznakowania, bezpieczeństwa elektrycznego, biokompatybilności, oprogramowania i działania są odpowiednie dla danego modelu i rynku?
Poproś właściwego specjalistę ds. regulacyjnych lub importera w USA o potwierdzenie ścieżki dla gotowego produktu. Artykuł przedstawia kontekst do planowania i nie zastępuje oceny regulacyjnej konkretnego produktu.
O co powinni zapytać nabywcy OEM przed wejściem na rynek USA
Poproś dostawcę o opis produktu w sposób umożliwiający weryfikację:
- Przewidziane zastosowanie: Do czego, według dostawcy, przeznaczone jest urządzenie?
- Model i konfiguracja: Jakiego dokładnie modelu, zestawu dysz, konfiguracji akumulatora i akcesoriów dotyczy dokumentacja?
- Dowody: Jakie badania potwierdzają wodoszczelność, bezpieczeństwo elektryczne, materiały i działanie?
- Oznakowanie: Czy opis przewidzianego zastosowania, ostrzeżenia, instrukcje i dane importera są spójne na opakowaniu i w ofercie internetowej?
- Role regulacyjne: Która strona jest producentem wskazanym w dokumentacji, która importuje produkt i kto prowadzi odpowiednie rejestry?
- Kontrola deklaracji: Które stwierdzenia opisują cechy produktu, a które stanowiłyby deklaracje medyczne lub kliniczne?
Odpowiedź powinna dotyczyć modelu, który planujesz sprzedawać. Ogólne stwierdzenie dostawcy o „zgodności z FDA” nie obejmuje automatycznie nowej obudowy, nowej pompki, nowej funkcji oprogramowania ani innego zestawu deklaracji.
Przepisy FDA to tylko jeden z elementów wejścia na rynek
Stany Zjednoczone to jeden rynek. Jeśli ten sam irygator będzie sprzedawany także w Europie, Wielkiej Brytanii lub innych regionach, przygotuj osobną listę wymagań dla każdego rynku. Nazwa produktu, przewidziane zastosowanie, wymagania elektryczne, oznakowanie i dokumenty zgodności mogą się różnić.
Nie przedstawiaj amerykańskiej klasyfikacji EFS jako globalnego stwierdzenia, np. „zatwierdzony przez FDA i certyfikowany medycznie na całym świecie”. Wyjaśnienie dotyczące regulacji USA powiąż z amerykańskim źródłem, a pozostałe rynki oceniaj zgodnie z ich własnymi przepisami.
Jak Relish Tech może wesprzeć projekt irygatora
Relish Tech zapewnia wsparcie OEM/ODM dla produktów do higieny jamy ustnej, obejmujące projektowanie produktu, inżynierię, prototypowanie, oprzyrządowanie, montaż, pakowanie i koordynację badań dla konkretnych modeli. Jej strona dotycząca certyfikatów i jakości może służyć jako punkt wyjścia do przeglądu systemów jakości firmy i dostępnego wsparcia w zakresie zgodności.
W projekcie irygatora warto najpierw określić model i rynek docelowy. Następnie Relish może pomóc marce omówić pompkę, zbiornik, akumulator, zestaw dysz, sposób ładowania, obudowę, opakowanie i dokumentację potrzebne w wybranej ścieżce. Wsparcie regulacyjne należy rozumieć jako wsparcie projektu; nie oznacza ono, że FDA zatwierdziła każdy produkt danego dostawcy.
Jeśli masz pytania dotyczące produktów, przeczytaj poradnik zakupowy OEM/ODM dotyczący irygatorów lub skontaktuj się z Relish Tech.
Skontaktuj się z Relish Tech, aby uzyskać cenę bezpośrednio od producenta, dostosowaną do modelu, konfiguracji i wymagań zamówienia.
Najczęściej zadawane pytania
Czy irygator jest wyrobem medycznym w Stanach Zjednoczonych?
FDA wymienia urządzenia do irygacji jamy ustnej pod kodem EFS jako kategorię wyrobów medycznych klasy I. To, czy dany model mieści się w tej kategorii, zależy od jego przewidzianego zastosowania, deklaracji i konstrukcji.
Czy rejestracja FDA oznacza, że FDA zatwierdziła irygator?
Nie. Rejestracja i umieszczenie wyrobu w wykazie to nie to samo co dopuszczenie lub zatwierdzenie przez FDA. FDA nie wydaje ogólnego certyfikatu rejestracji wyrobów medycznych.
Czy każdy irygator wymaga zgłoszenia 510(k)?
Nie. Kategoria EFS jest zasadniczo zwolniona z obowiązku zgłoszenia 510(k) przed wprowadzeniem do obrotu, z zastrzeżeniem obowiązujących ograniczeń. Potwierdź ścieżkę dla konkretnego modelu i przewidzianego zastosowania.
Co nabywca OEM powinien potwierdzić w pierwszej kolejności?
Potwierdź przewidziane zastosowanie, konfigurację modelu, deklaracje, odpowiedzialnego producenta i importera, oznakowanie, dokumentację badań oraz ścieżkę regulacyjną dla rynku docelowego.
Jakie MOQ należy uwzględnić w projekcie irygatora OEM?
Standardowe MOQ Relish Tech wynosi 1 000 sztuk. Omów z naszym zespołem konfigurację i wymagania projektu.