

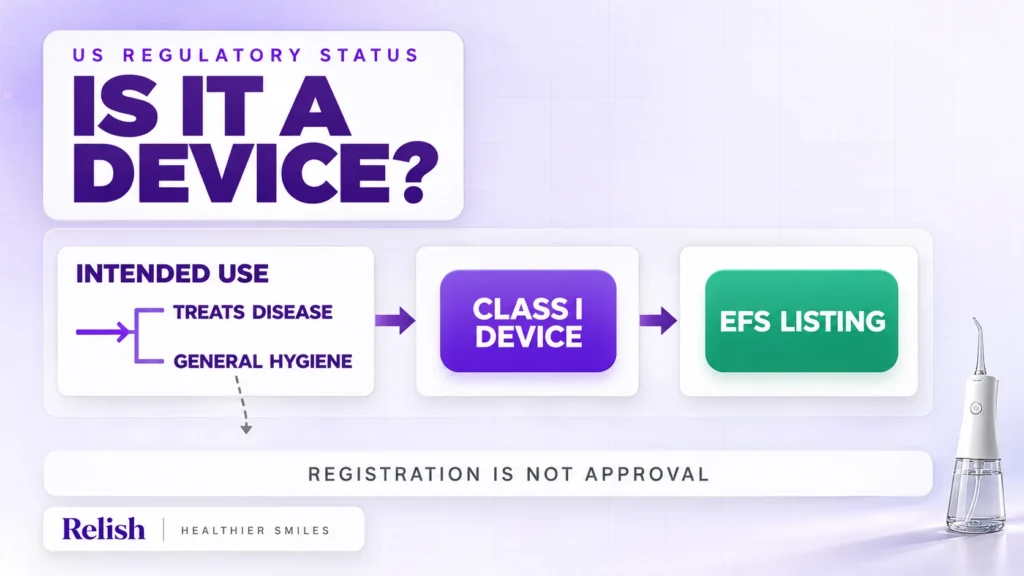
Aux États-Unis, la FDA classe les appareils d’irrigation buccale sous le code produit EFS parmi les dispositifs médicaux de classe I. L’usage prévu, la conception et les allégations d’un hydropulseur déterminent s’il relève de cette catégorie. L’enregistrement, lorsqu’il est requis, est distinct d’une approbation de la FDA.
Ce que vous apprend la classification de la FDA
Un hydropulseur projette de l’eau entre les dents et le long de la gencive. La question réglementaire porte sur le produit fini et son usage prévu, et pas uniquement sur son mécanisme de nettoyage.
La FDA répertorie les appareils d’irrigation buccale sous le code produit EFS dans sa base de classification des dispositifs médicaux. Cette entrée les identifie comme une catégorie de classe I, généralement exemptée de notification préalable à la commercialisation 510(k), sous réserve des limites applicables au dispositif et à son usage prévu.
Cette classification constitue un point de départ pour la planification réglementaire. Elle ne signifie pas que tout produit équipé d’une pompe et d’une buse relève du même cadre réglementaire. Avant de choisir une voie, consignez les éléments suivants :
- l’usage prévu du produit ;
- qui l’utilisera et où il sera vendu ;
- les allégations figurant sur l’étiquette, l’emballage et le site web ;
- s’il s’agit d’un irrigateur buccal standard ou si le produit a une finalité médicale supplémentaire ;
- quelle entreprise le fabriquera, l’importera et le distribuera aux États-Unis.
Consultez la fiche de classification EFS de la FDA ainsi que les exigences applicables à votre produit. Un code de classification constitue un élément utile, mais ne vaut pas autorisation générale pour tous les modèles.
L’enregistrement auprès de la FDA ne vaut pas approbation
L’enregistrement d’un établissement, l’inscription d’un dispositif et l’examen avant commercialisation sont des démarches distinctes.
Un établissement peut être enregistré et un dispositif inscrit dans les systèmes de la FDA sans que celle-ci ait approuvé ou autorisé le produit. La FDA précise qu’elle ne délivre pas de « certificat général d’enregistrement FDA » pour les dispositifs médicaux. Une fiche d’enregistrement ne prouve pas non plus que la FDA a évalué la sécurité ou les performances du produit.
Un certificat d’enregistrement délivré par un fournisseur ou un tiers ne constitue pas une approbation de la FDA. Lors de l’examen des documents d’un fournisseur, distinguez les formulations suivantes :
- « Le produit est évalué selon le code produit EFS de la FDA » décrit une étape de planification réglementaire.
- « L’établissement est enregistré et le dispositif est inscrit » indique un enregistrement, sans constituer une approbation.
- « Autorisé par la FDA » ou « approuvé par la FDA » ne doit être indiqué que si le produit précis et la voie réglementaire le justifient.
Avant d’employer des termes liés à l’enregistrement sur une page produit ou dans une présentation commerciale, consultez les explications de la FDA sur les dispositifs médicaux enregistrés ou certifiés.
Qui s’occupe de l’enregistrement et de l’inscription ?
La FDA définit les exigences d’enregistrement des établissements et d’inscription des dispositifs dans la partie 807 du titre 21 du CFR. Son tableau fondé sur l’activité distingue les fabricants, les fabricants sous contrat, les importateurs initiaux et les distributeurs. Par exemple, les fabricants étrangers du dispositif fini doivent généralement s’enregistrer et inscrire le dispositif, tandis qu’un importateur initial s’enregistre et identifie les fabricants sans inscrire lui-même le dispositif. Un distributeur national qui n’importe pas a un rôle différent.
Convenez de ces responsabilités avant l’expédition. Le nom de marque figurant sur l’emballage ne permet pas, à lui seul, de déterminer le rôle réglementaire de chaque entreprise.
Tout hydropulseur doit-il faire l’objet d’une notification 510(k) ?
Pas nécessairement. L’entrée de classification EFS est généralement exemptée de notification 510(k), mais cette exemption comporte des limites. Un nouveau modèle, un usage prévu différent, une allégation thérapeutique ou une modification importante de la conception peut influer sur l’analyse.
Avant un lancement aux États-Unis, vérifiez les points suivants :
- Le produit relève-t-il de la catégorie des appareils d’irrigation buccale ?
- L’usage prévu est-il conforme à cette catégorie ?
- Les allégations se limitent-elles aux éléments de preuve et à la voie réglementaire applicables au produit ?
- Le fabricant, l’importateur et le distributeur assument-ils les responsabilités requises par leur rôle ?
- Les documents relatifs à l’étiquetage, à la sécurité électrique, à la biocompatibilité, aux logiciels et aux performances sont-ils adaptés au modèle et au marché ?
Demandez au professionnel responsable des affaires réglementaires ou à l’importateur américain de confirmer la voie applicable au produit fini. Cet article fournit des éléments de planification ; il ne remplace pas une évaluation réglementaire propre au produit.
Questions que les acheteurs OEM doivent poser avant un lancement aux États-Unis
Demandez au fournisseur de décrire le produit avec des éléments vérifiables :
- Usage prévu : À quoi le fournisseur indique-t-il que le dispositif est destiné ?
- Périmètre du modèle : Quel modèle précis, quel ensemble de buses, quelle configuration de batterie et quels accessoires sont couverts ?
- Éléments de preuve : Quels essais étayent l’étanchéité, la sécurité électrique, les matériaux et les performances ?
- Étiquetage : L’indication d’usage prévu, les avertissements, le mode d’emploi et les coordonnées de l’importateur sont-ils cohérents sur l’emballage et dans la fiche produit en ligne ?
- Rôles réglementaires : Quelle partie est le fabricant officiellement responsable, quelle partie importe le produit et qui conserve les documents pertinents ?
- Maîtrise des allégations : Quelles formulations décrivent des caractéristiques du produit et lesquelles pourraient constituer des allégations médicales ou cliniques ?
Faites porter la réponse sur le modèle que vous comptez vendre. Une déclaration générale du fournisseur sur la « conformité FDA » ne couvre pas automatiquement un nouveau boîtier, une nouvelle pompe, une nouvelle fonction logicielle ou un ensemble d’allégations différent.
Les règles de la FDA ne sont qu’une partie de l’accès au marché
Les États-Unis constituent un marché. Si le même hydropulseur est vendu en Europe, au Royaume-Uni ou dans d’autres régions, établissez une liste de contrôle de conformité distincte pour chaque destination. Le nom du produit, son usage prévu, les exigences électriques, l’étiquetage et les documents de conformité peuvent varier d’un marché à l’autre.
Ne transformez pas une classification EFS américaine en déclaration mondiale telle que « approuvé par la FDA et certifié médicalement dans le monde entier ». Présentez l’explication réglementaire américaine avec sa source américaine et évaluez les autres marchés selon leurs propres règles.
Comment Relish Tech peut accompagner un projet d’hydropulseur
Relish Tech accompagne les projets OEM/ODM de produits de soins bucco-dentaires, notamment pour la conception, l’ingénierie, le prototypage, l’outillage, l’assemblage, l’emballage et la coordination d’essais propres aux modèles. Sa page consacrée aux certifications et à la qualité peut servir de point de départ pour examiner les systèmes qualité de l’entreprise et l’appui disponible en matière de conformité.
Pour un projet d’hydropulseur, la première étape utile consiste à définir le modèle et le marché visé. Relish peut ensuite aider la marque à étudier la pompe, le réservoir, la batterie, les buses, la méthode de recharge, le boîtier, l’emballage et les documents nécessaires à la voie choisie. L’accompagnement réglementaire s’entend comme un soutien au projet ; il ne signifie pas que la FDA a approuvé tous les produits fabriqués par un fournisseur.
Pour toute question sur les produits, consultez notre guide d’achat OEM/ODM pour les hydropulseurs ou contactez Relish Tech.
Contactez Relish Tech pour obtenir un tarif direct usine établi selon votre modèle, sa configuration et vos exigences de commande.
FAQ
Un hydropulseur est-il un dispositif médical aux États-Unis ?
La FDA répertorie les appareils d’irrigation buccale sous le code produit EFS dans une catégorie de dispositifs médicaux de classe I. L’appartenance d’un modèle précis à cette catégorie dépend de son usage prévu, de ses allégations et de sa conception.
Un enregistrement auprès de la FDA signifie-t-il que l’hydropulseur est approuvé par la FDA ?
Non. L’enregistrement et l’inscription d’un dispositif sont distincts d’une autorisation ou d’une approbation de la FDA. La FDA ne délivre pas de certificat général d’enregistrement des dispositifs médicaux.
Tout hydropulseur doit-il faire l’objet d’une notification 510(k) ?
Non. La catégorie EFS est généralement exemptée de notification préalable à la commercialisation 510(k), sous réserve des limites applicables. Confirmez la voie réglementaire pour le modèle précis et son usage prévu.
Que doit vérifier en premier un acheteur OEM ?
Vérifiez l’usage prévu, la configuration du modèle, les allégations, le fabricant et l’importateur responsables, l’étiquetage, les rapports d’essais et la voie réglementaire pour le marché visé.
Quelle quantité minimale de commande (MOQ) prévoir pour un projet OEM d’hydropulseur ?
Le MOQ standard de Relish Tech est de 1 000 unités. Échangez avec notre équipe sur votre configuration et les exigences de votre projet.